
从头算分子动力学模拟分析结构热稳定性
与经典分子动力学不同,从头算分子动力学(ab initio molecular dynamics, AIMD)模拟不需要提供力场参数,只需要提供原子初始结构,就能根据电子波函数正交化产生的虚拟力,求解牛顿运动方程。今天介绍使用从头算分子动力学(AIMD),利用第一性原理进行结构热力学稳定性的验证。
文件准备
1、 INCAR
SYSTEM=cpp
IBRION=0 # Molecular dynamic
NSW=3000 # total steps,总的步数
TEBEG=300 # beginning temperature
TEEND=300 # ending temperature
POTIM=3 # timestep(fs) 每一步多少时间
SMASS=0
PREC=L
LREAL=.TRUE.
ALGo=Very fast
MAXMIX=40
ISMEAR=0
SIGMA = 0.05
NSIM =4
LPLANE = .TRUE.
NPAR = 4
LSCALU=.FALSE.
2、 KPOINTS
- T-Au6S2
- 0
- Gamma
- 1 1 1
- 0.0 0.0 0.0
3、 POSCAR
可以采用material studio对优化后的结构进行扩胞处理,原子数一般为100个左右。
4、 POTCAR
POTCAR文件与VASP结构优化时文件一致。
数据处理
(1) VASP运行结束后,执行以下命令:
grep 'F=' OSZICAR|awk '{print $1, "\t"$3,"\t"$9}' >AIMD.dat
获得AIMD.dat文件。可以发现AIMD.dat文件中有三列数据,第一列是时间(单位fs),第二列是温度,第三列是总能量。一般的作图用到第一列和第三列就好了;
(2) 将得到的AIMD.dat文件拽入Origin中,绘制曲线;
(3) 将计算得到的CONTCAR导入到VESTA中查看结构变化,是否保持完整性。
可结合Photoshop对结果进行处理,如下图所示:
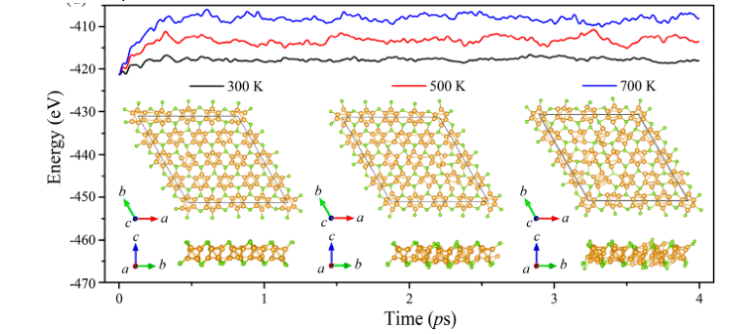
自由能随时间的波动以及T-Au6S2单层在300、500和700K的平衡结构
(ACS Appl. Energy Mater. 2021, 4, 12163−12176)
从图中可以看出,在300、500和700K时,T-Au6S2单层的自由能随着时间的演变在一个小的范围内波动,而且在300、500和700K的平衡结构保持不变。
特别声明:本文由“天玑算”用户上传、授权发布,以上内容(含文字、图片、视频)不代表本网站观点或立场;如其他媒体、网站或个人从本网站转载使用,须保留本网站注明的“来源”,并自负版权等法律责任;作者如果不希望被转载或者联系转载稿费等事宜,可以在文未添加注释。
评论
雷哈哈

干货推荐
有髓神经纤维超微结构
Mr弘🔬
56 5
分子轨道理论简介与计算示例
天玑智研
769 6
计算机材料设计Materials-Studio教程3
活着
33 1
计算机材料设计Materials-Studio教程12
活着
44 2

vasp声子谱计算(DFPT)
王磊
774 4
研究生有限元复习重点
爽子
67 6