
如何系统分析分子间相互作用?看这篇就够了
分子间相互作用(如氢键、π-π堆积等)是材料、化学和生物领域研究的核心问题之一。无论是分子晶体、多孔材料吸附,还是药物-靶点结合,都离不开对这些弱相互作用的准确描述。然而,如何从计算模拟的角度系统分析这些作用?本文一一拆解。
一、片段与构型:分析前的关键定义
分析分子间相互作用,首先要明确“谁和谁在作用”。这看似简单,实则决定了后续所有计算的参照系。通常需要将体系划分为单体、受体、给体、表面或溶剂环境等片段。
例如,在计算水二聚体的氢键时,两个水分子就是明确的单体。但在复杂的分子晶体或表面吸附体系中,片段定义可能涉及截断半径、悬挂键处理等细节,这些都需要在计算报告中清晰说明。
二、几何结构:第一道筛选信号
几何结构是最直观的分析起点。一些典型的几何特征往往预示着特定相互作用的存在:
氢键:X-H···Y距离小于范德华半径之和,且键角接近180°;
π-π堆积:芳环质心间距约在3.3–3.8 Å之间;
卤键:C-X···Y方向接近X-C键的延长线。
不过,需要特别强调的是:短接触只是“候选信号”,并非相互作用存在的直接证据。几何接近可能源于晶格约束或堆积效应,最终判断必须依赖能量和电子密度分析。
对于分子晶体或多孔材料,还可结合Hirshfeld表面分析、原子接触百分比、径向分布函数(RDF)峰位等进行辅助筛选。例如,H···H接触占比较高,通常暗示色散与疏水堆积占主导;而O···H/N···H接触集中,则需进一步考察氢键网络。
三、能量计算:从结合能到自由能
3.1 相互作用能的基础定义
最核心的能量表达式为:
ΔE_int = E(AB) - Σ E(单体)
其中,E(AB)是复合物总能量,E(单体)是各片段的能量。这里有一个关键细节:单体能量取自“冻结几何”还是“优化几何”?前者描述片段间的纯相互作用,后者则混入了构象弛豫能。两种定义都有其用途,但必须在报告中明确说明。
3.2 基组重叠误差(BSSE)与泛函选择
对于基于高斯型基组的计算,必须进行Counterpoise校正以消除基组重叠误差。若校正量接近相互作用能本身,说明该能量对基组非常敏感,此时不宜直接用于排序不同体系的氢键或色散强度。
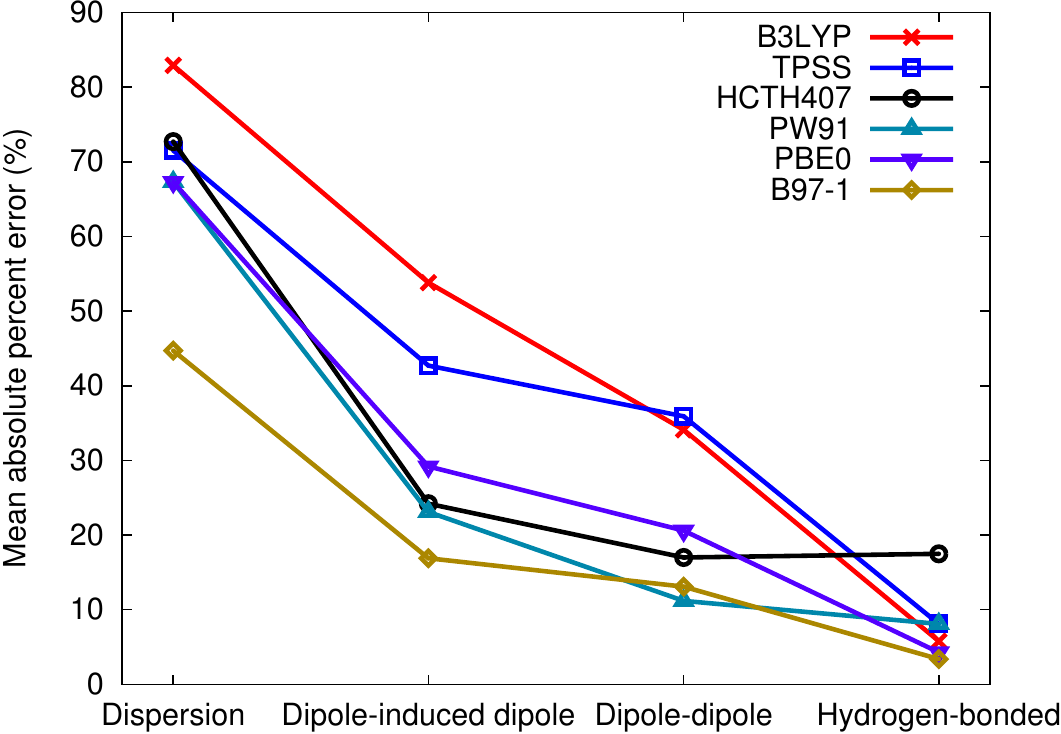
在DFT计算中,不同泛函对非共价相互作用的描述能力差异显著。早期GGA或杂化泛函在色散主导体系中的误差远高于氢键体系(参见图2)。因此,推荐使用包含经验色散修正的泛函(如PBE-D3、ωB97X-V等),并在文章中明确标注所用方法。
3.3 势能曲线与自由能修正
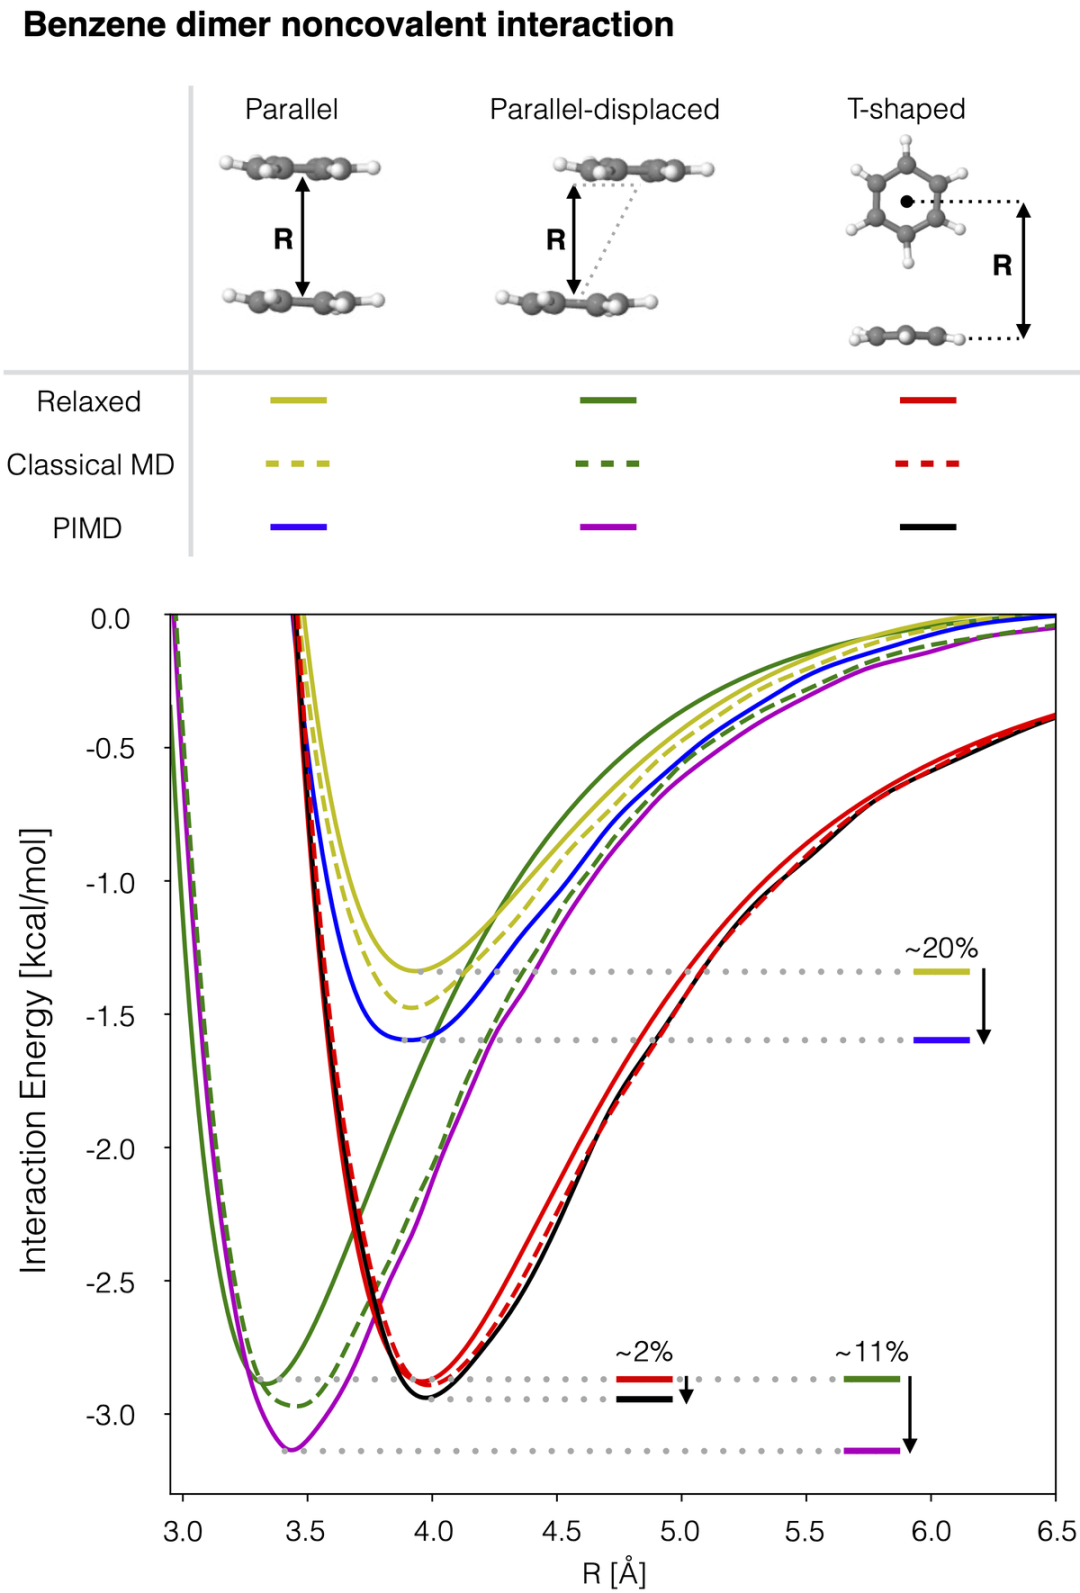
单点能只提供“平衡构型”的信息,而势能曲线则沿着分子间距离扫描,能展示结合能随距离的变化。曲线的平衡距离、势阱深度和曲率分别反映了最优构型、结合强度和热稳定性。
当体系涉及有限温度或溶剂环境时,必须进一步计算自由能:
ΔG = ΔE + ΔZPE - TΔS + ΔG_solv
其中,零点振动能(ZPE)、熵变(TΔS)和溶剂化自由能(ΔG_solv)都可能改变弱相互作用的相对强弱。对于柔性分子,还可采用伞形采样或元动力学方法获得一维或二维自由能面。
四、电子密度图谱:将能量转化为空间图像
电子密度分析的优势在于将抽象的能量数值转化为直观的空间分布图像,便于理解相互作用的本质和位置。
4.1 NCI/RDG方法
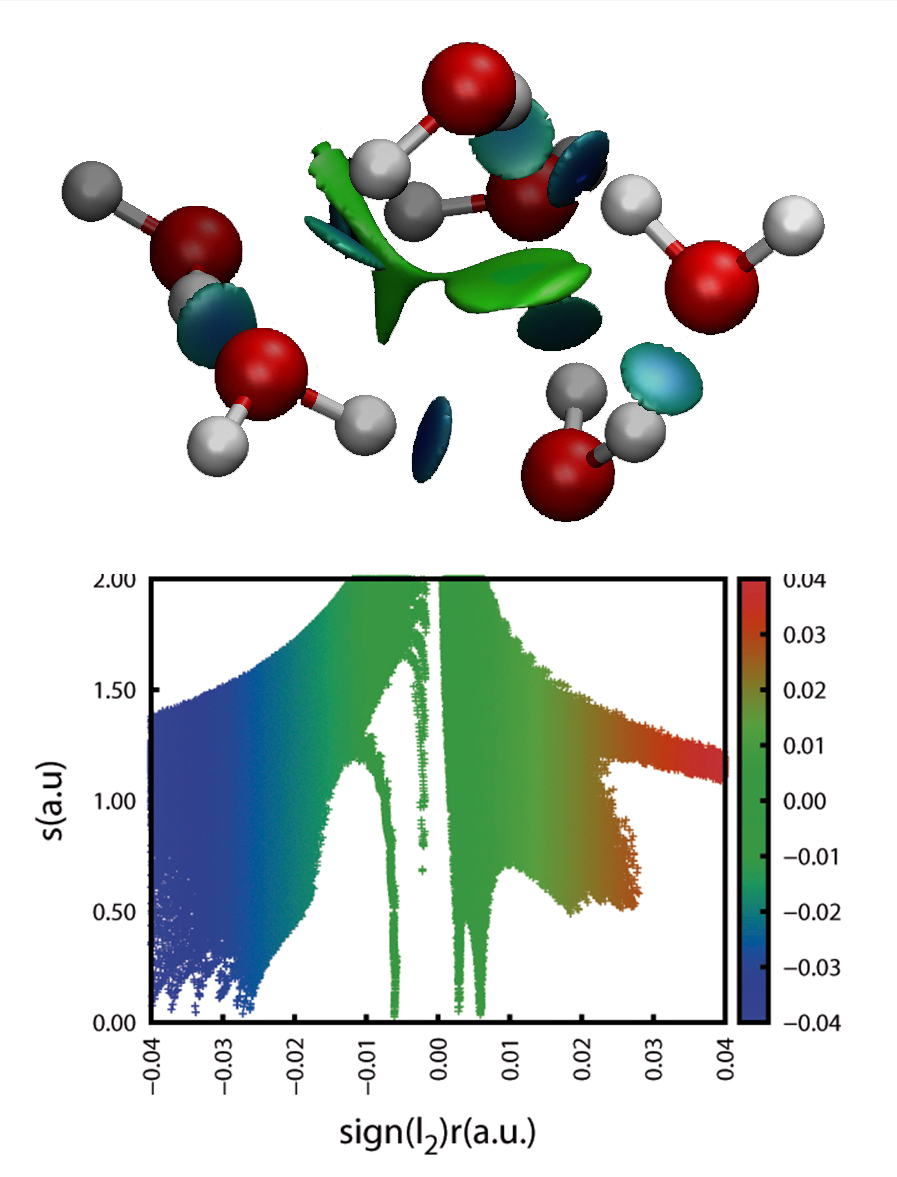
NCI(Non-Covalent Interaction)方法通过约化密度梯度(RDG)与电子密度ρ(r)的组合,识别低密度区域的弱相互作用。横轴sign(λ₂)ρ的符号可区分作用类型:
负值区域(蓝色):吸引作用,典型如氢键;
接近零的区域(绿色):色散或范德华接触;
正值区域(红色):空间排斥。
NCI等值面图能直观展示作用区域,但需要注意:颜色面积不能直接换算为相互作用能。一个大的绿色区域可能来自多个弱色散接触的叠加,而非单一强作用。
4.2 QTAIM理论
QTAIM(Quantum Theory of Atoms in Molecules)从电子密度拓扑中寻找键临界点(BCP),常用判据包括:
ρ_BCP:临界点处电子密度;
∇²ρ_BCP:拉普拉斯量,判断闭壳层相互作用;
H_BCP:能量密度,辅助判断共价/非共价特性。
NCI与QTAIM的结论有时可能不同步。NCI可能显示大范围弱作用区域,但QTAIM未必能找到对应的键临界点。此时,应结合能量扫描和几何距离进行综合判断。
4.3 静电势与σ-hole分析
静电势图特别适合分析方向性相互作用,如卤键、硫键等。这类作用常与分子表面的σ-hole(σ-空穴)有关——即卤素或重主族原子沿键轴方向出现的局部正静电势区域,该区域易吸引路易斯碱位点。
σ-hole的强度(通常用静电势最大值V_s,max表征)与复合物的稳定能存在关联。对于不同卤素(Cl、Br、I),其σ-hole强度和对应的结合能排序不同,且受受体碱性强弱的影响。
4.4 能量分解方法
能量分解方法(如SAPT或EDA)可将相互作用能分解为静电、交换、诱导和色散分量。这有助于理解相互作用的物理本质,例如:氢键中静电分量往往占主导,而π-π堆积中色散分量贡献显著。
五、动态与环境因素的约束作用
气相二聚体的计算结果为理解本征作用提供了基础,但真实体系常受环境影响,不可直接外推。
溶剂效应:介电屏蔽会削弱静电作用,显式溶剂分子可能通过氢键竞争改变溶质聚集状态;
晶体环境:相邻分子的晶胞约束和多体色散效应会调整堆积能;
表面体系:覆盖度、表面电荷及偶极修正对吸附能影响显著。
分子动力学(MD)模拟可引入温度与时间维度,弥补静态DFT计算的不足。通过轨迹分析,可统计氢键占有率与寿命、RDF第一峰面积、取向分布及片段交换频率。这些信息能揭示特定构型在热扰动下是否具有动力学稳定性。
例如,一个在0 K能量最低的构型,若在300 K轨迹中仅存在极短时间,则不能代表液相的平衡结构。因此,最终判断必须停在具体体系的计算条件下。
六、报告规范与常见误区
为确保结果的可重复性和可比性,计算报告中应完整列出:
泛函与基组(含色散修正类型);
BSSE校正方法及数值;
单体几何来源(冻结或优化);
溶剂模型或周期边界条件细节;
温度、系综及采样方法。
常见误区提醒:
误区一:将不同定义的能量(结合能、吸附能、形成能)混为一谈;
误区二:忽略BSSE校正,直接比较来自不同基组的结合能;
误区三:将气相二聚体的结论直接推广到凝聚相体系;
误区四:仅凭NCI颜色面积或QTAIM临界点存在,就判定相互作用强弱。
评论
羔手
干货推荐
二氧化碳捕集及资源化利用:从"废气"到"碳资源"的产业革命
春风得意马蹄疾
76 2
血脑屏障超微结构
Mr弘🔬
118 9
计算机材料设计Materials-Studio教程4
活着
34 1

CP2K计算能带结构与DOS图
齐振宏
311 2
模态分析到底在算啥?搞懂这个,结构为什么会自己振动就明白了
莫名其妙
64 4
计算机材料设计Materials-Studio教程3
活着
33 1