
还在被分子轨道绕晕?进来清醒一下
分子轨道理论听起来挺吓人,但把它拆开看,核心思想其实很直接:分子里的电子,不再只属于某个原子,而是像云一样,在整个分子范围内“溜达”。它关注的不是原子之间那根“键”的线,而是电子在整个分子这个大环境里是怎么分布的。这个视角特别管用,因为很多像磁性、光谱、反应活性这类性质,用局部的“单键”“双键”解释起来很费劲,用分子轨道一看反而清楚多了。
一、分子轨道是咋来的?
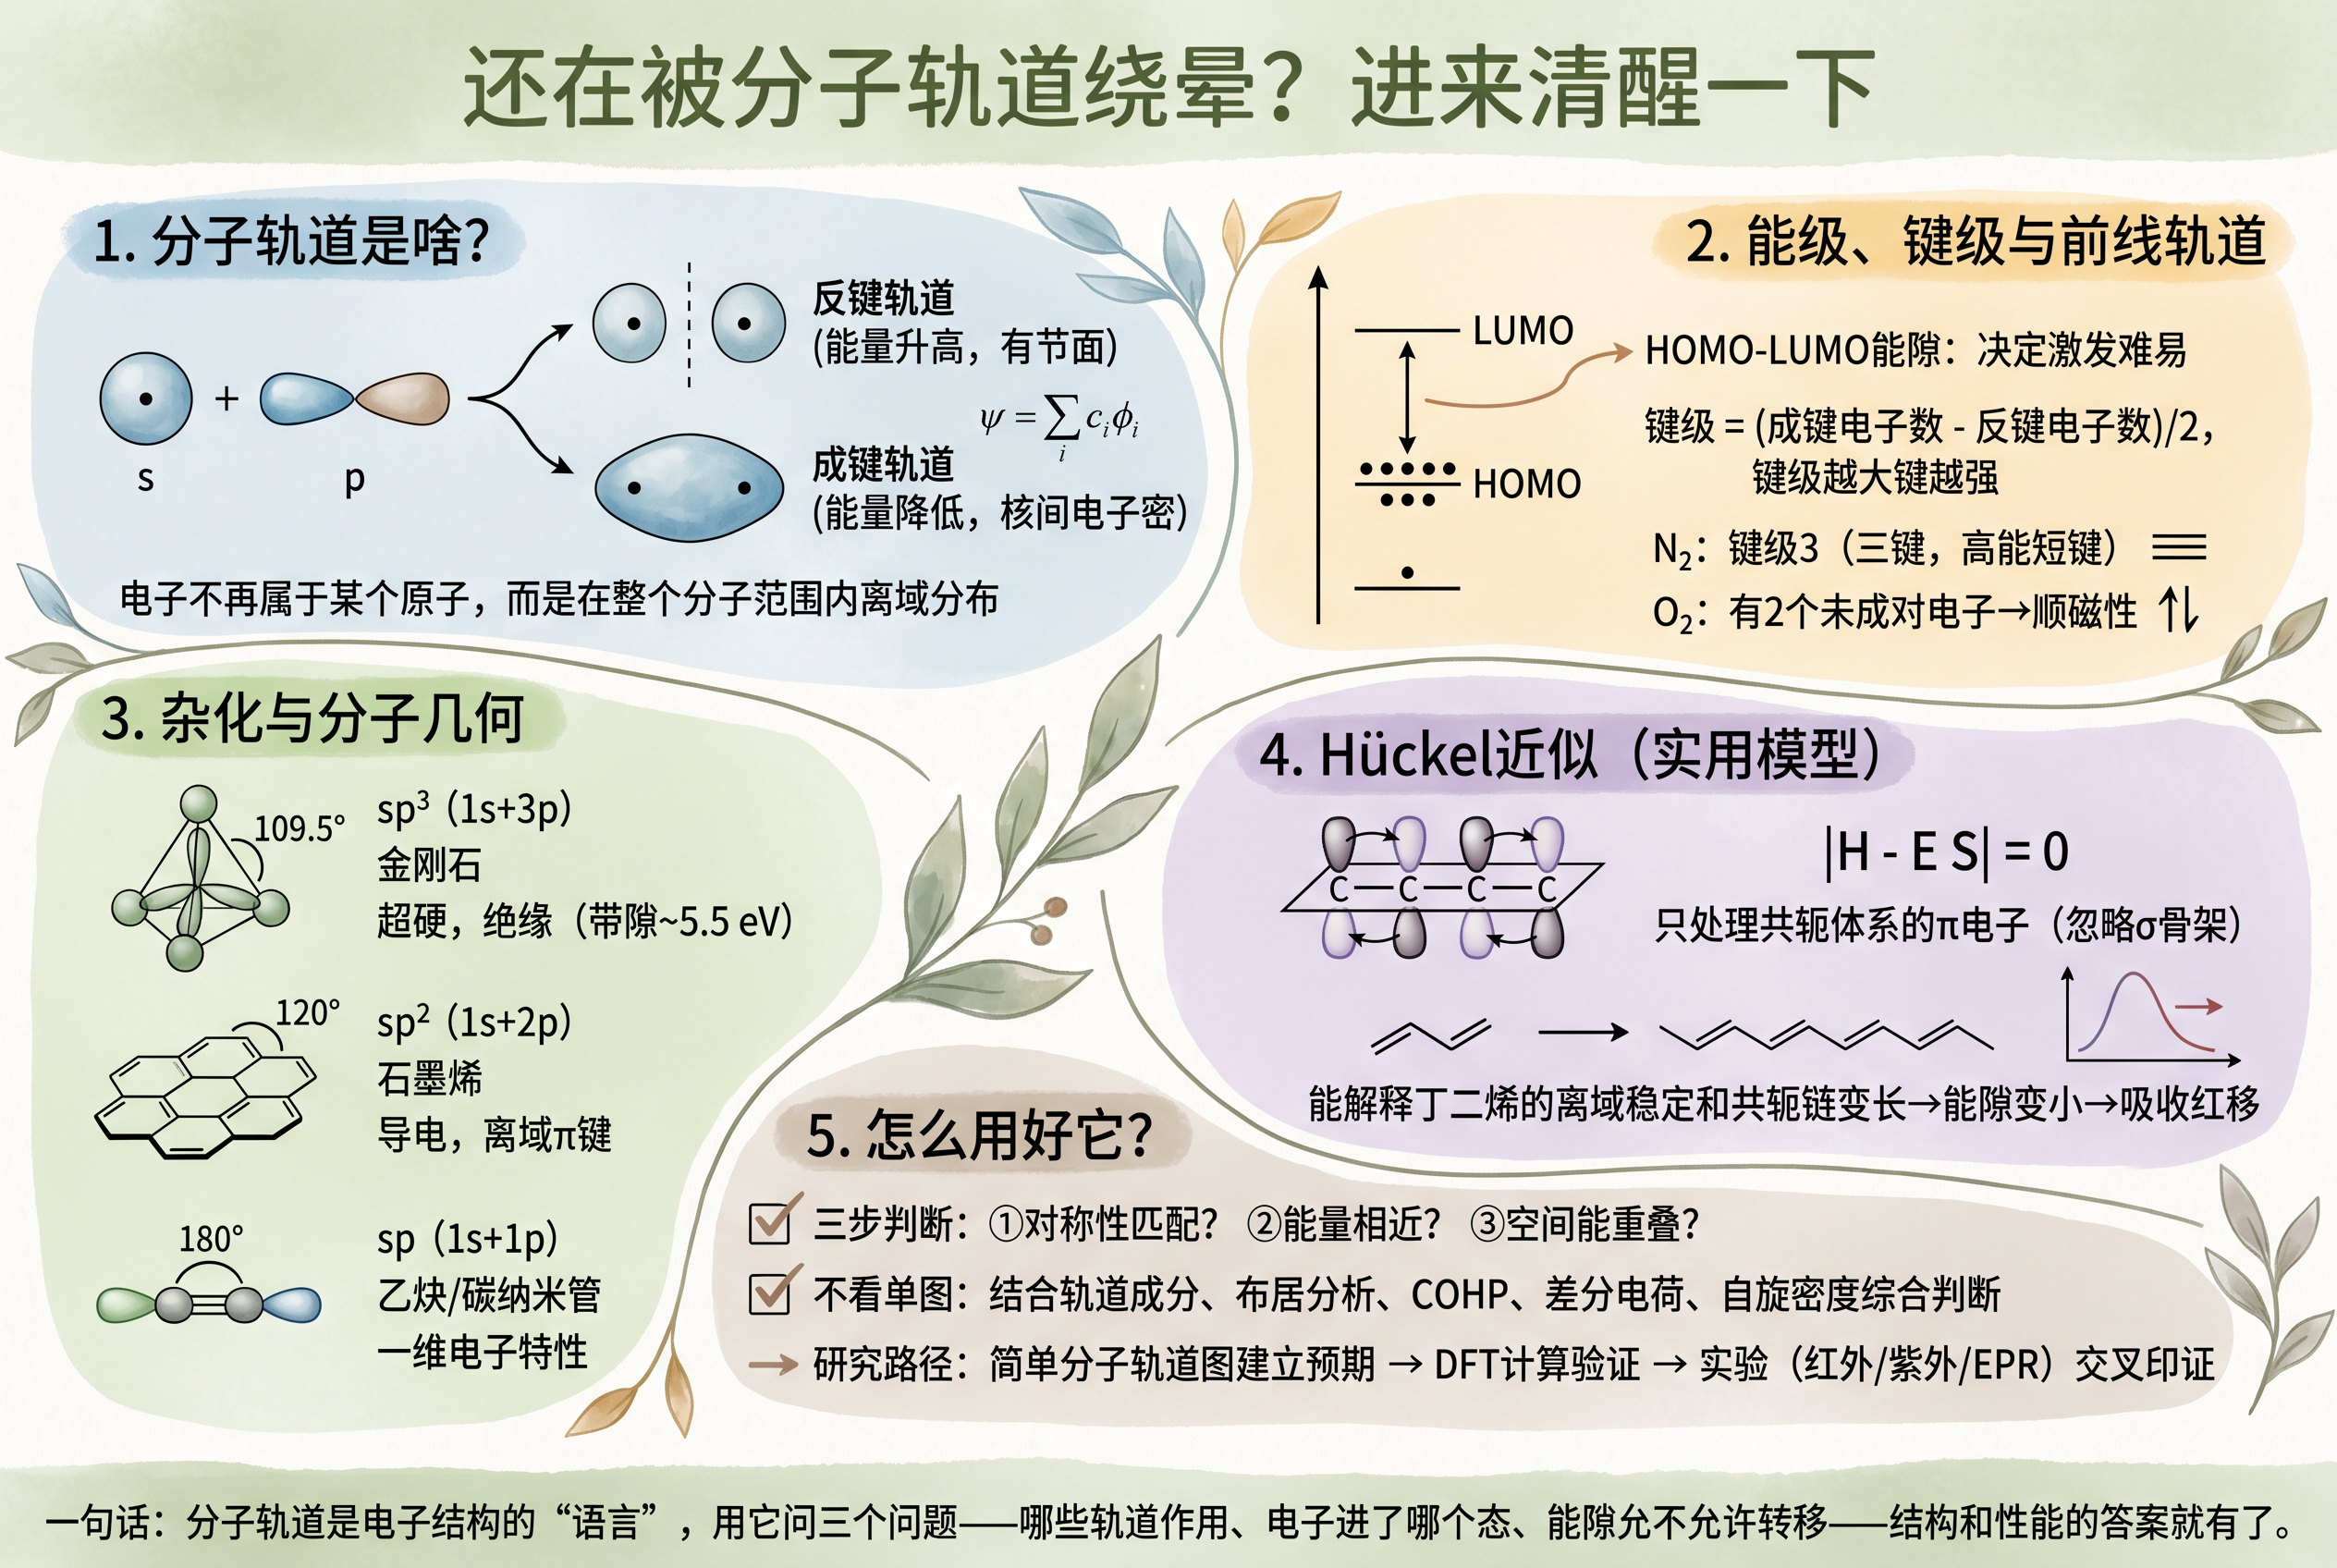
简单说,分子轨道是由原子轨道通过线性组合拼出来的。两个原子的轨道,只要能量差不多、对称性合拍、空间上能重叠上,它们就能“合体”,形成新的分子轨道。这个过程可以写成:
ψ = Σᵢ cᵢφᵢ
这个公式意思是,某个分子轨道(ψ)是由一系列原子轨道(φᵢ)按一定比例(系数cᵢ)组合而成的。系数的大小代表了原子轨道的贡献,正负号则代表了波函数的相位。
拿最简单的氢分子(H₂)来说,两个氢原子的1s轨道组合,就能形成两个新轨道:
成键轨道:两个波瓣同相叠加,核间电子云变密,能量降低,像胶水一样把两个原子粘在一起。
反键轨道:两个波瓣反相叠加,核间出现一个节面(电子密度几乎为零),能量升高,像“反胶水”,会削弱键的结合。
判断一个轨道是成键、反键还是非键,核心就看两点:电子是不是跑到了原子核之间的区域,以及轨道能量是降了还是升了。能量比原来低的,就是成键轨道;比原来高的,就是反键轨道;能量几乎没变的,就是非键轨道(通常是不怎么参与重叠的孤对电子)。
二、能级、键级与前线轨道
分子轨道排好队后(能级顺序),电子就像“住宿舍”一样,从低能级往高能级填充,同时遵守泡利不相容原理和洪特规则。这样一来,分子的稳定性、磁性和键的强度就一目了然了。衡量键强弱的指标,叫键级:
B.O. = (N_b - N_a) / 2
简单说,键级 = (成键轨道里的电子数 - 反键轨道里的电子数)/ 2。键级越大,键越强、越短。
N₂(氮气) 就是个好例子。它的成键电子(N_b)有8个,反键电子(N_a)有2个,所以键级 = (8-2)/2 = 3,是个特别稳定的三键。这也解释了为什么N₂的键能极高(~940 kJ/mol)、键长极短(~1.10 Å)。
O₂(氧气) 更有趣。它的最高占据轨道是两个能量相同的π*反键轨道,按照洪特规则,两个电子会分别占据一个,并且自旋平行。所以氧气有两个未成对电子,是顺磁性的——这个事实用传统的路易斯结构(O=O)根本解释不了,但分子轨道理论一拿出来就清清楚楚。
在材料分子领域,还有个高频词叫HOMO-LUMO能隙。HOMO是最高占据轨道,LUMO是最低未占据轨道,它俩的能量差,基本决定了分子被激发的难易程度。能隙越小,电子越容易被激发,材料也越“软”。共轭分子的能隙通常在1.5–3.5 eV,导电聚合物可以更低。
三、轨道杂化是怎么决定分子形状的?
分子轨道不光管能级,还得解释原子为什么那样排列。这就要靠杂化轨道理论——它是连接轨道形状和分子几何的桥梁。
核心思想:中心原子能量相近的原子轨道(比如s和p),会先“混合”一下,形成数量相同、能量等价、指向特定方向的新轨道(杂化轨道),为的就是跟其他原子更好地重叠。
碳是玩杂化的高手:
sp³杂化:一个s + 三个p → 形成四个等价轨道,指向正四面体的四个角,键角~109.5°。甲烷(CH₄) 和金刚石就是这个结构,所以金刚石硬,而且电子全在σ键里,没有自由电子,是宽禁带绝缘体(带隙~5.5 eV)。
sp²杂化:一个s + 两个p → 形成三个共面轨道,夹角~120°,还剩一个p轨道垂直。石墨烯就是这种结构,面内是强σ键骨架,垂直的p轨道肩并肩形成离域π键,电子能自由跑,所以导电性极好。
sp杂化:一个s + 一个p → 形成两个直线形轨道,夹角180°,还剩两个p轨道。乙炔里就是sp杂化,形成三键。
你看,杂化方式直接决定了材料的维度和电子性质。理解这一点,是设计新材料的基础。
四、一个实用的模型:Hückel近似
对于像石墨烯、苯环这类平面共轭体系,有个特别好用的入门模型叫Hückel分子轨道法。它很“偷懒”,只关注形成π键的pz轨道,把复杂的σ骨架忽略掉,把问题简化成求解一个矩阵方程的行列式:
|H - E S| = 0
这里H是相互作用矩阵,S是重叠积分,E就是要求的轨道能量。在Hückel近似里,通常只考虑相邻原子之间的相互作用(β,一个负值,~-2到-3 eV),非相邻的就设为0。
这个模型虽然简单,但能很好地说明共轭效应。比如丁二烯(CH₂=CH-CH=CH₂),计算显示中间那个C-C键不是纯单键,有部分双键性质,这就是电子离域带来的稳定化。而且共轭链越长,HOMO越高,LUMO越低,能隙越小,吸收光就会往长波(可见光)方向移动。这个趋势是设计有机太阳能电池、发光材料的基本思路之一。
五、分子轨道理论怎么用起来?
最后要记住,分子轨道理论和价键理论不是对立的,更像是“左右手”。价键理论(杂化、共振式)画结构方便,直观,适合讨论反应位点;分子轨道理论则擅长处理离域电子、磁性和激发态,适合做计算和解释谱学数据。
用好它,可以按这个思路来:
看对称性:轨道的对称性得匹配,才能有效作用。
看能量:能量要相近,耦合才强。
看重叠:空间上得能“够得着”才行。
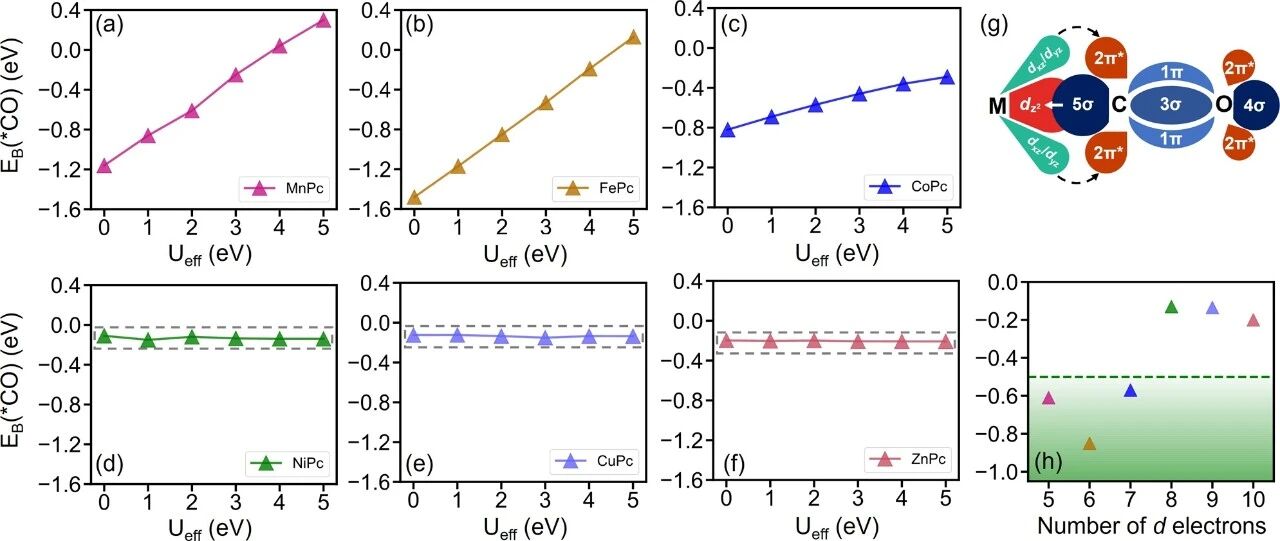
在计算实践中,看到HOMO/LUMO图,别只盯着形状看,要追问:轨道成分主要来自哪些原子?有没有进入反键态?能隙支持怎样的电荷转移? 对于过渡金属,尤其要关注金属d轨道和吸附物轨道之间是怎么相互作用的(有没有电子回馈)。
一个实用的研究路径是:先用简单的分子轨道图画一下,建立预期;然后用DFT计算去验证能级和轨道;最后用红外、紫外、EPR等实验数据去交叉验证。比如,O₂吸附后,如果反键轨道被占据,O-O键会拉长(从~1.21 Å变到>1.3 Å),振动频率会下降——这就是理论预测在实验中的直接回声。
评论
心平气和
干货推荐
自噬小体超微结构
Mr弘🔬
83 13
计算机材料设计Materials-Studio教程3
活着
33 1
计算机材料设计Materials-Studio教程12
活着
44 2
研究生有限元复习重点
爽子
67 6
lammps中文教程12
春风得意马蹄疾
87 2
计算机材料设计Materials-Studio教程5
活着
33 2