
吸附机理到底是啥?一文讲明白
做 DFT 催化、吸附模拟的小伙伴,写论文最头疼的莫过于吸附机理分析。构型、吸附能、PDOS 全套图都跑完,落笔只会一句 “分子稳定吸附于材料表面”,审稿人一眼就会批注:机理分析浅显,缺少微观电子层面佐证。
一、吸附机理到底在讲什么?
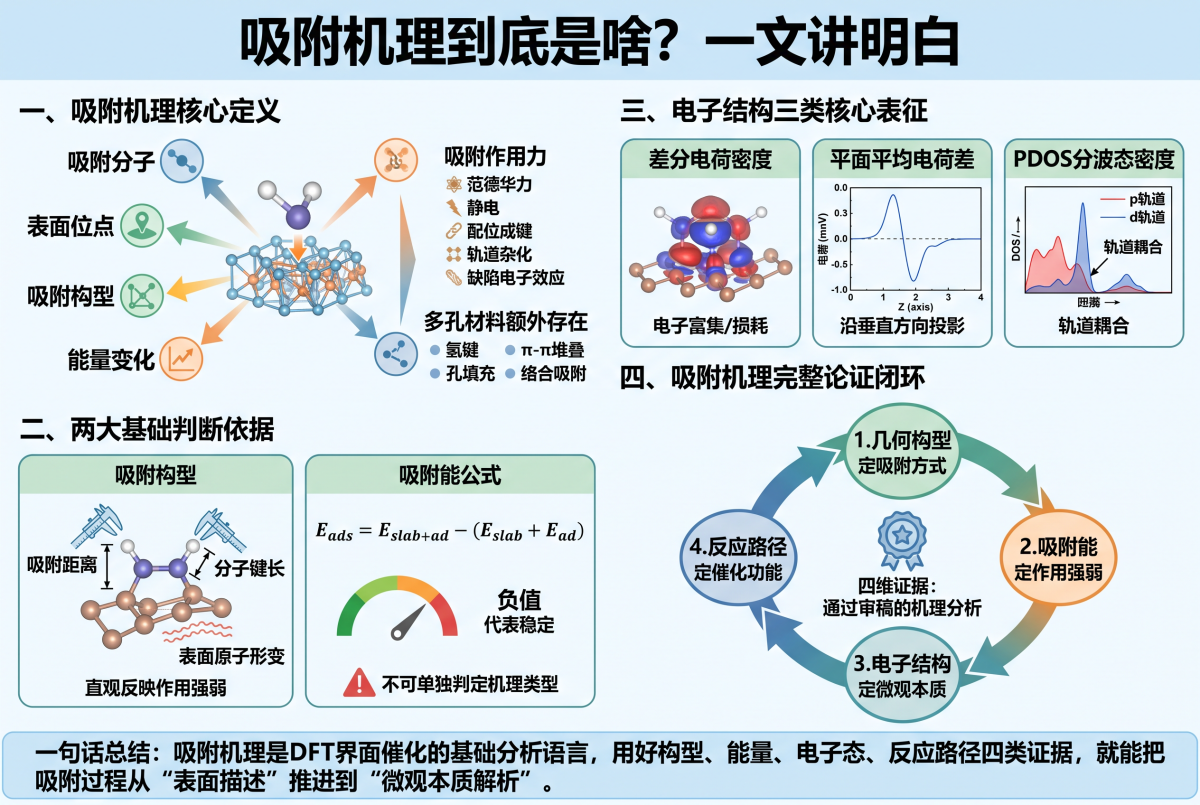
很多新手误以为吸附机理只是描述分子贴在固体表面的画面,本质完全不是。在第一性原理计算体系里,吸附机理是一套完整的微观对应关系:吸附分子、表面活性位点、平衡吸附构型、界面能量变化、电子密度重排布,以及吸附态向中间体、产物转化的能量路径,四者环环相扣。
简单概括,写机理只需要回答四个核心问题:分子吸附在什么位点、以何种姿态吸附、依靠哪种作用力稳定、吸附后如何调控催化反应。
我们开展 DFT 吸附计算时,会固定拆分五类建模单元:洁净无吸附物的基底表面、孤立气相分子、几何优化收敛后的吸附结构、吸附前后电子结构差值、基元反应能量演化曲线。
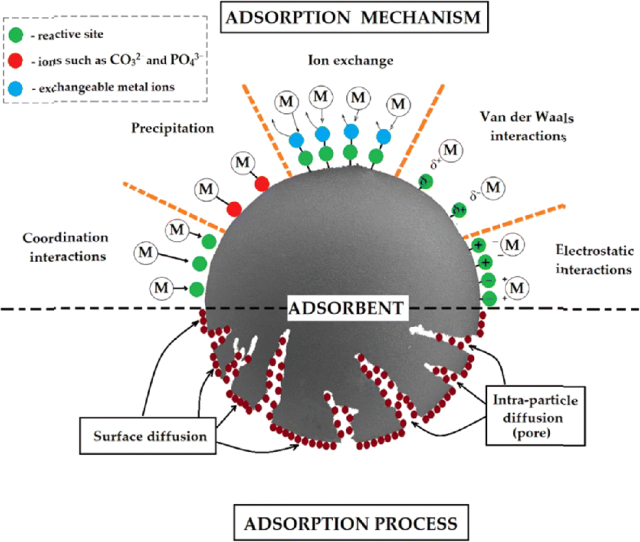
区分吸附作用类型的核心,不是粗暴贴上物理 / 化学吸附标签,而是锁定维系吸附态的主导相互作用。常见作用力包含范德华色散作用、静电吸引、金属配位成键、轨道杂化耦合、表面缺陷局域电子效应;电催化体系还要额外计入溶剂化与界面电场影响。多孔材料体系中,氢键、π-π 堆叠、孔道填充、金属位点络合吸附均为主流吸附形式
这里有个关键结论:吸附机理不存在通用模板,完全由吸附分子与基底晶面共同决定。
以 CO₂为例,惰性材料表面仅发生弱物理吸附,分子线性结构基本不变;一旦吸附于缺陷、金属活性中心,分子发生弯折,形成强配位吸附。O₂吸附行为更丰富,可完整分子吸附,也能转化为超氧、过氧基团,甚至直接解离为氧原子。 现实绝大多数吸附体系介于物理、化学吸附中间,同时存在静电与局部成键贡献。仅依靠单一吸附能数值划分吸附类型,结论会非常片面。
二、吸附构型与吸附能:机理分析的基础热力学依据
1. 吸附构型:分子吸附姿态的几何证据
不少人把吸附构型图当成论文凑版面的配图,实则是整套机理分析的第一道硬核依据。材料暴露晶面、表面缺陷、顶位 / 桥位 / 空位、表面覆盖度,都会直接改变分子吸附摆放姿态。
同种分子端基朝向、键轴倾斜、平行贴附三种模式,对应的吸附能、分子内键长、电荷分布、轨道耦合特征全部存在差异。对比构型不能只筛选能量最低位点,吸附间距缩短、分子内化学键拉伸、表层原子拱起下沉、缺陷配位数改变,都是界面作用强弱的直观信号。
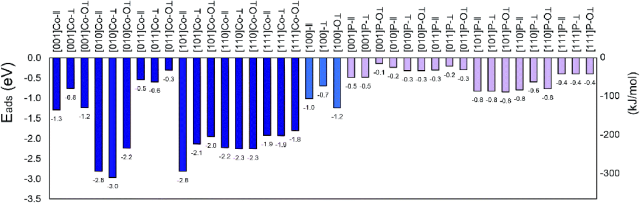
SO₂这类极性分子尤为明显,S、O 原子与基底 Co、P 原子的相对距离,直接改写局域电荷分布。做多组位点对照计算时,晶面、覆盖度、超胞尺寸必须统一,否则能量对比无参考意义,纯粹浪费机时。
2. 吸附能:定量表征吸附稳定程度
吸附能是 DFT 吸附计算最常用的热力学参数,通过吸附前后体系总能差值计算,公式如下:
Eads=Eslab+ad−(Eslab+Ead)
公式含义:Eslab+ad为吸附平衡态总能量,Eslab是洁净基底能量,Ead为孤立吸附分子能量。
数值为负代表吸附态热力学更稳定,数值越负,界面相互作用越强。
但这里必须避开高频误区:吸附能只能判断吸附稳不稳定,无法单独推导微观吸附机理。泛函、色散修正、真空层厚度、分子自旋态、覆盖度都会大幅改变吸附能数值。
吸附强度是催化反应的双刃剑:吸附过强,中间体难以脱附,活性位点被毒化;吸附过弱,反应物无法充分极化活化,催化活性大幅下降
完整的机理分析需要结合整条反应路径综合判断:反应物捕获、中间体稳定、过渡态生成、产物脱附四个阶段,对吸附强度的需求完全不同。
三、电子结构分析:揭示吸附界面微观本质
几何构型、吸附能仅能反映宏观稳定特征,差分电荷密度、平面平均电荷差、PDOS 分波态密度,是解释界面作用根源、提升论文深度的核心工具。
1. 差分电荷密度:可视化电子空间迁移
差分电荷密度用来直观展示吸附后电子富集、损耗区域,计算公式:
Δρ=ρslab+ad−(ρslab+ρad)
看图判断逻辑简单清晰:电子富集区集中在分子与基底原子中间,代表存在强极化、配位成键;电荷重排区域远离界面,以范德华、静电弱相互作用为主
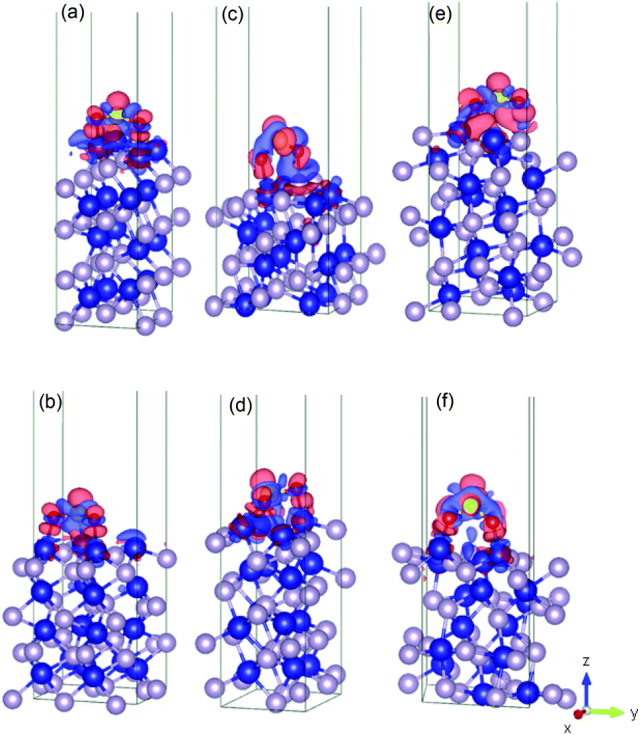
注意:等值面图仅能展示电荷迁移空间方向,精准电荷转移总量需要依靠 Bader、Hirshfeld 电子分区积分计算,不能仅凭图像主观下定论。
2. 平面电荷差 + PDOS:解析轨道耦合作用
平面平均电荷密度差将三维电荷变化投影至垂直表面方向,快速区分局域强界面作用与材料整体极化效应
PDOS 分波态密度从能量维度分析轨道相互作用。当吸附分子 p 轨道与过渡金属 d 轨道出现峰重叠、谱带展宽、杂化新峰,说明吸附不只是静电贴合,存在实质性轨道耦合。
避坑提醒:轨道峰重叠仅代表能级匹配,成键强弱需要结合分子键长、反键轨道占比、COHP 积分综合判定,单一维度分析极易出错。
四、吸附机理与催化反应路径结合分析
仅分析静态吸附结构、能量属于浅层论述,完整机理必须绑定催化反应坐标。吸附态是反应物活化、中间体转化、产物脱附的关键中转站。
对比吸附前后 TDOS、PDOS 变化,可识别电子态重构、轨道耦合强弱,直接关联分子内化学键断裂与新键生成。若吸附后分子关键键拉长、反键轨道占据提升,分子解离转化能垒显著降低;超强吸附会完全锁死表面活性电子态,阻断完整催化循环
实际工况下,温度、溶剂、电极电位、表面覆盖度都会改变吸附吉布斯自由能,甚至直接改变主导吸附机理。撰写论文时必须标注全部模型限定条件,保证结论可复现。
评论
心平气和
干货推荐
计算机材料设计Materials-Studio教程11
活着
35 1
顶级期刊子刊的含金量怎么样?
九妹
41 1
【代码分享】费米面嵌套(Fermi surface nesting)函数计算
张阳小号1
651 2
电镜的局限性
Mr弘🔬
83 6
一篇读懂紫外-可见吸收光谱(UV-Vis)
奥黛丽赫●猫
147 4

vasp声子谱计算(DFPT)
王磊
774 4