
吸附位点,到底是个什么“点”?
催化计算的朋友文章里动不动就要讨论H、O、CO*这些中间体“吸附在哪个位点”。可这个“点”到底是个什么?它和“活性位点”是一回事吗?DFT计算里又是怎么确定和比较不同位点的?
一、吸附位点,首先是个“位置”
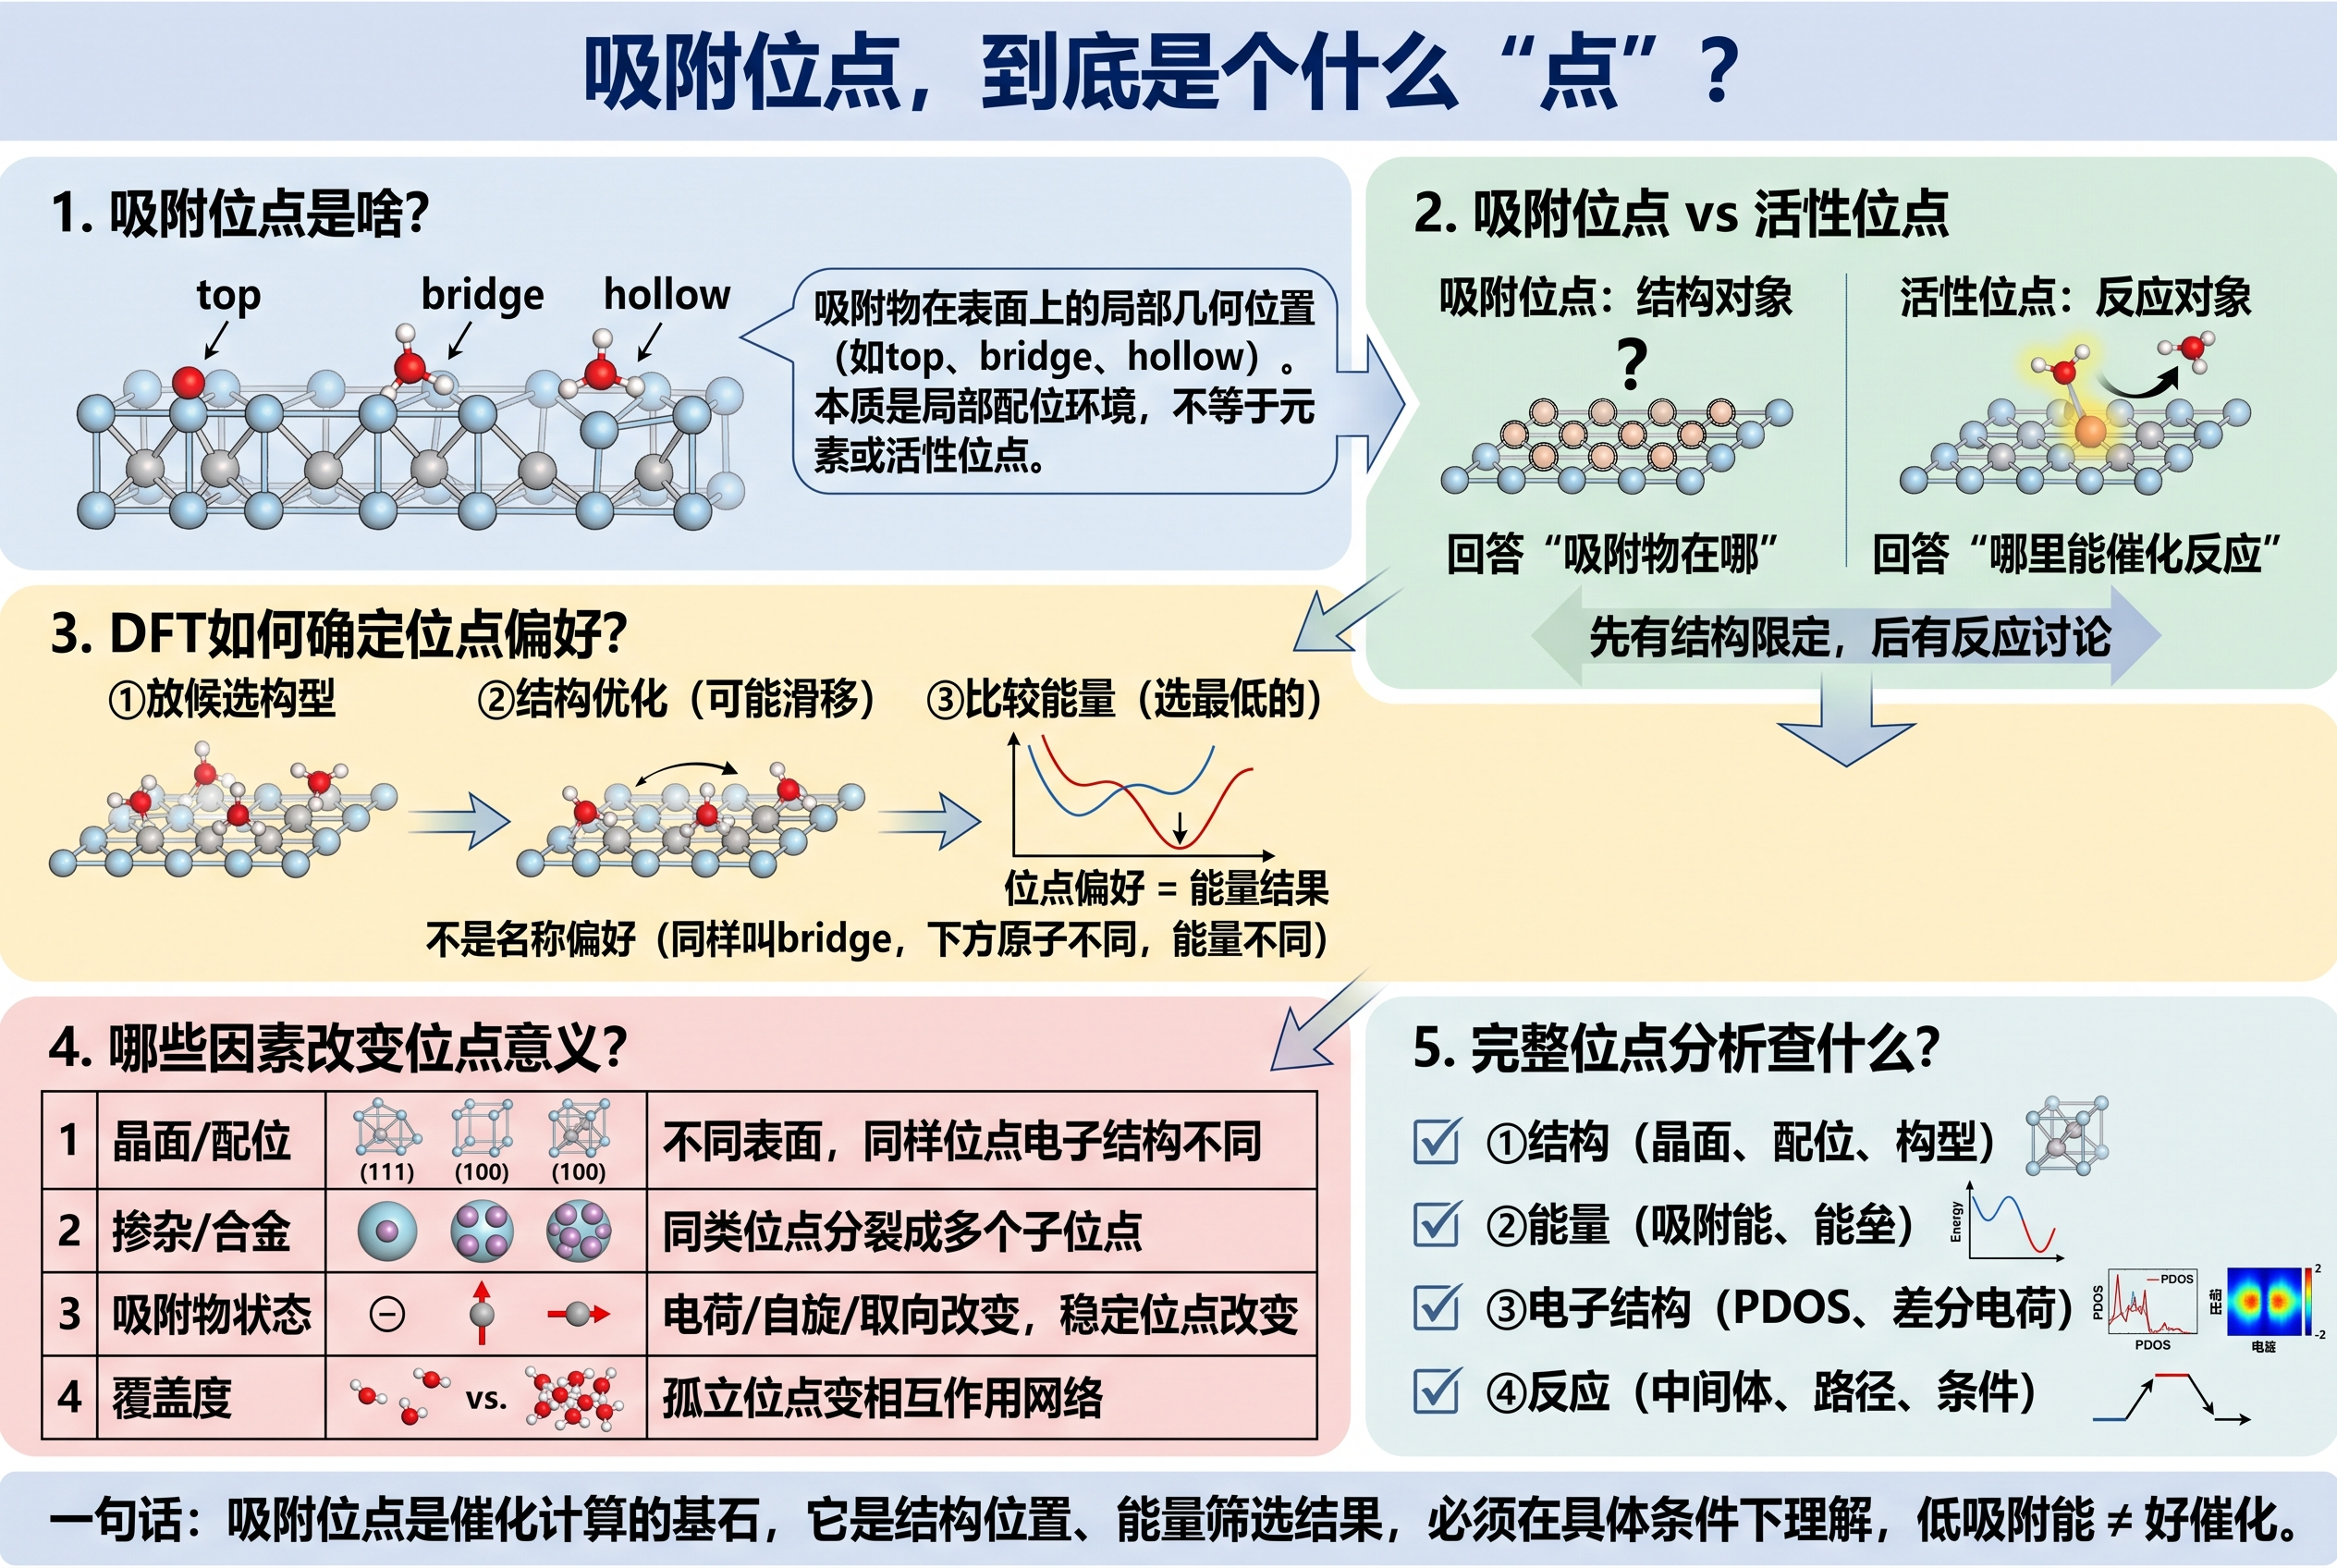
在最基本的层面上,吸附位点指的是吸附物(比如一个原子或分子)靠近固体表面后,与表面原子发生主要相互作用的局部几何位置。它可以是单个原子上方,也可以是两个原子之间,或者是几个原子围出的空位中心。
最常见的命名方式,直接来自表面的高对称几何:
on-top位点:吸附物“骑”在一个表面原子上方。
bridge位点:吸附物“跨”在两个相邻表面原子之间。
hollow位点:吸附物“躺”在三个或更多表面原子围成的“坑”里(在fcc(111)等密排面上,还会细分成fcc hollow和hcp hollow)。
要注意的是,位点不等于元素。同样是“hollow”位点,在Pt(111)表面、Fe(100)表面,或者氧化物表面上的含义完全不同,因为周围原子的种类、数量、电子结构都不一样。位点的本质,其实是局部配位环境。
二、吸附位点 ≠ 活性位点,别搞混了
这是特别容易混淆的两个概念:
吸附位点:回答“吸附物在哪里”,是一个结构对象。它只描述吸附构型能否形成。
活性位点:回答“哪里能高效催化反应”,是一个反应对象。它关注的是该位置是否真正参与了后续的成键、断键或脱附步骤。
一个位点可能让H吸附得很稳,但这不代表它就能高效催化下一步反应;反之,另一个位点对CO结合较弱,却可能是OH*参与反应的关键位置。先有吸附位点的结构限定,才有活性位点的反应讨论,两者分工明确。
三、DFT计算里,怎么确定“哪个位点更好”?
在第一性原理计算中,确定吸附位点通常遵循一个清晰的流程:
放置候选构型:研究者会根据经验,把吸附物放在top、bridge、hollow等候选位置作为初始猜测。对于分子,还需要考虑它的朝向和构型(比如CO*是C端还是O端靠近表面)。
结构优化:让这些初始构型自由“跑”(弛豫)。优化后,吸附物可能会乖乖待在原位点,也可能自己“滑”到附近更低能量的位置。最终位点以优化后的稳定结构为准。
能量比较:比较所有优化后构型的总能、吸附能或吸附自由能。计算设置(如slab模型、覆盖度、泛函)必须完全相同,能量最低的构型,就是该模型下更有利的吸附位点。
位点偏好不是“名称偏好”,而是“能量结果”。
四、哪些因素会改变位点的“意义”?
一个位点的物理化学性质,不是一成不变的,它会随下面几个关键因素“变形”:
晶面与配位环境:Pt(111)的hollow位点和Pt(100)的hollow位点,最近邻原子数、d带中心位置都不同,吸附能力自然不同。掺杂或合金化会把同一类位点分裂成多个“子位点”(如Fe-Cr表面的桥位点有多种局部组合)。
吸附物自身的状态:同一个分子,如果携带的电荷不同(如中性O₂ vs 超氧O₂⁻)、自旋态不同,或者取向不同,它稳定占据的位点就可能完全不一样。
覆盖度和共吸附物:低覆盖度时,吸附物之间“井水不犯河水”;高覆盖度时,它们会产生排斥、氢键或空间位阻,原本最稳的孤立位点可能变得不稳定,甚至形成全新的共吸附构型。覆盖度把孤立位点变成了相互作用网络。
五、位点分析,如何服务催化机制?
搞清楚位点,最终是为了理解反应。一份完整的位点分析,通常会同时检查四个层面的信息:
结构信息:晶面、缺陷、配位数、覆盖度、吸附构型。
能量信息:吸附能、自由能、构型能差、可能的迁移能垒。
电子结构信息:态密度、差分电荷、Bader电荷、晶体轨道哈密顿布居等。
反应信息:关键中间体、竞争路径、产物脱附、电位/温度条件。
单个位点的低吸附能,绝不等于完整的催化性能。必须把位点作为变量,放到完整的反应路径中去检验。
总结一下:吸附位点是表面催化计算的“基石”。它把“表面哪里发生相互作用”这个抽象问题,转化为可优化的结构和可比较的能量。用好这把尺子,关键是记住三点:它是结构位置,不是活性结论;它是能量筛选的结果,不是名称标签;它必须放到具体的晶面、吸附物和覆盖度条件下去理解。 这样再看吸附构型图,你看到的就不只是一个漂亮的“点”,而是一条通往反应机理的线索。
评论
心平气和
干货推荐
有髓神经纤维超微结构
Mr弘🔬
57 5
lammps中文教程12
春风得意马蹄疾
87 2
计算机材料设计Materials-Studio教程5
活着
33 2
一篇读懂紫外-可见吸收光谱(UV-Vis)
奥黛丽赫●猫
148 4
lammps中文教程5
春风得意马蹄疾
48 2
分子轨道理论简介与计算示例
天玑智研
770 6