
如何判断有没有杂相?从图谱解读到定量分析全攻略
做材料合成的朋友,拿到XRD图谱后的灵魂拷问往往是:我的样品纯不纯?有没有看不见的杂相? 有时候图谱上多出一个“小鼓包”或“矮峰”,就让人纠结半天。
今天这篇文章,就帮你把XRD判断杂相的底层逻辑、图谱特征、标准卡片比对、定量方法以及合成追踪一次性理清楚。
一、XRD图谱与物相的基本关系
XRD记录的是X射线被样品中周期排列的原子面散射后的衍射强度。当波长λλ、晶面间距dd与衍射角θθ满足布拉格条件(2dsinθ=nλ2dsinθ=nλ)时,会产生衍射峰。一种晶体结构对应一组固定的晶面间距,因此给出一套位置和相对强度都固定的衍射峰——这就是物相的“指纹”。
物相 = 确定晶体结构 + 确定成分的固态相。同种元素不同排列就是不同物相(如锐钛矿和金红石都是TiO₂,但峰位完全不同)。杂相 = 目标主相之外额外存在的结晶相(未反应前驱体、副产物、偏析相等)。
多相样品遵循强度叠加原理:每个相按自身含量贡献一组峰。一个相能否被看到,取决于它的峰是否高出了背景。 XRD判断杂相的本质,就是看图谱中除主相峰之外,有没有不属于主相的额外峰。
二、杂相的六种典型图谱形态及对策
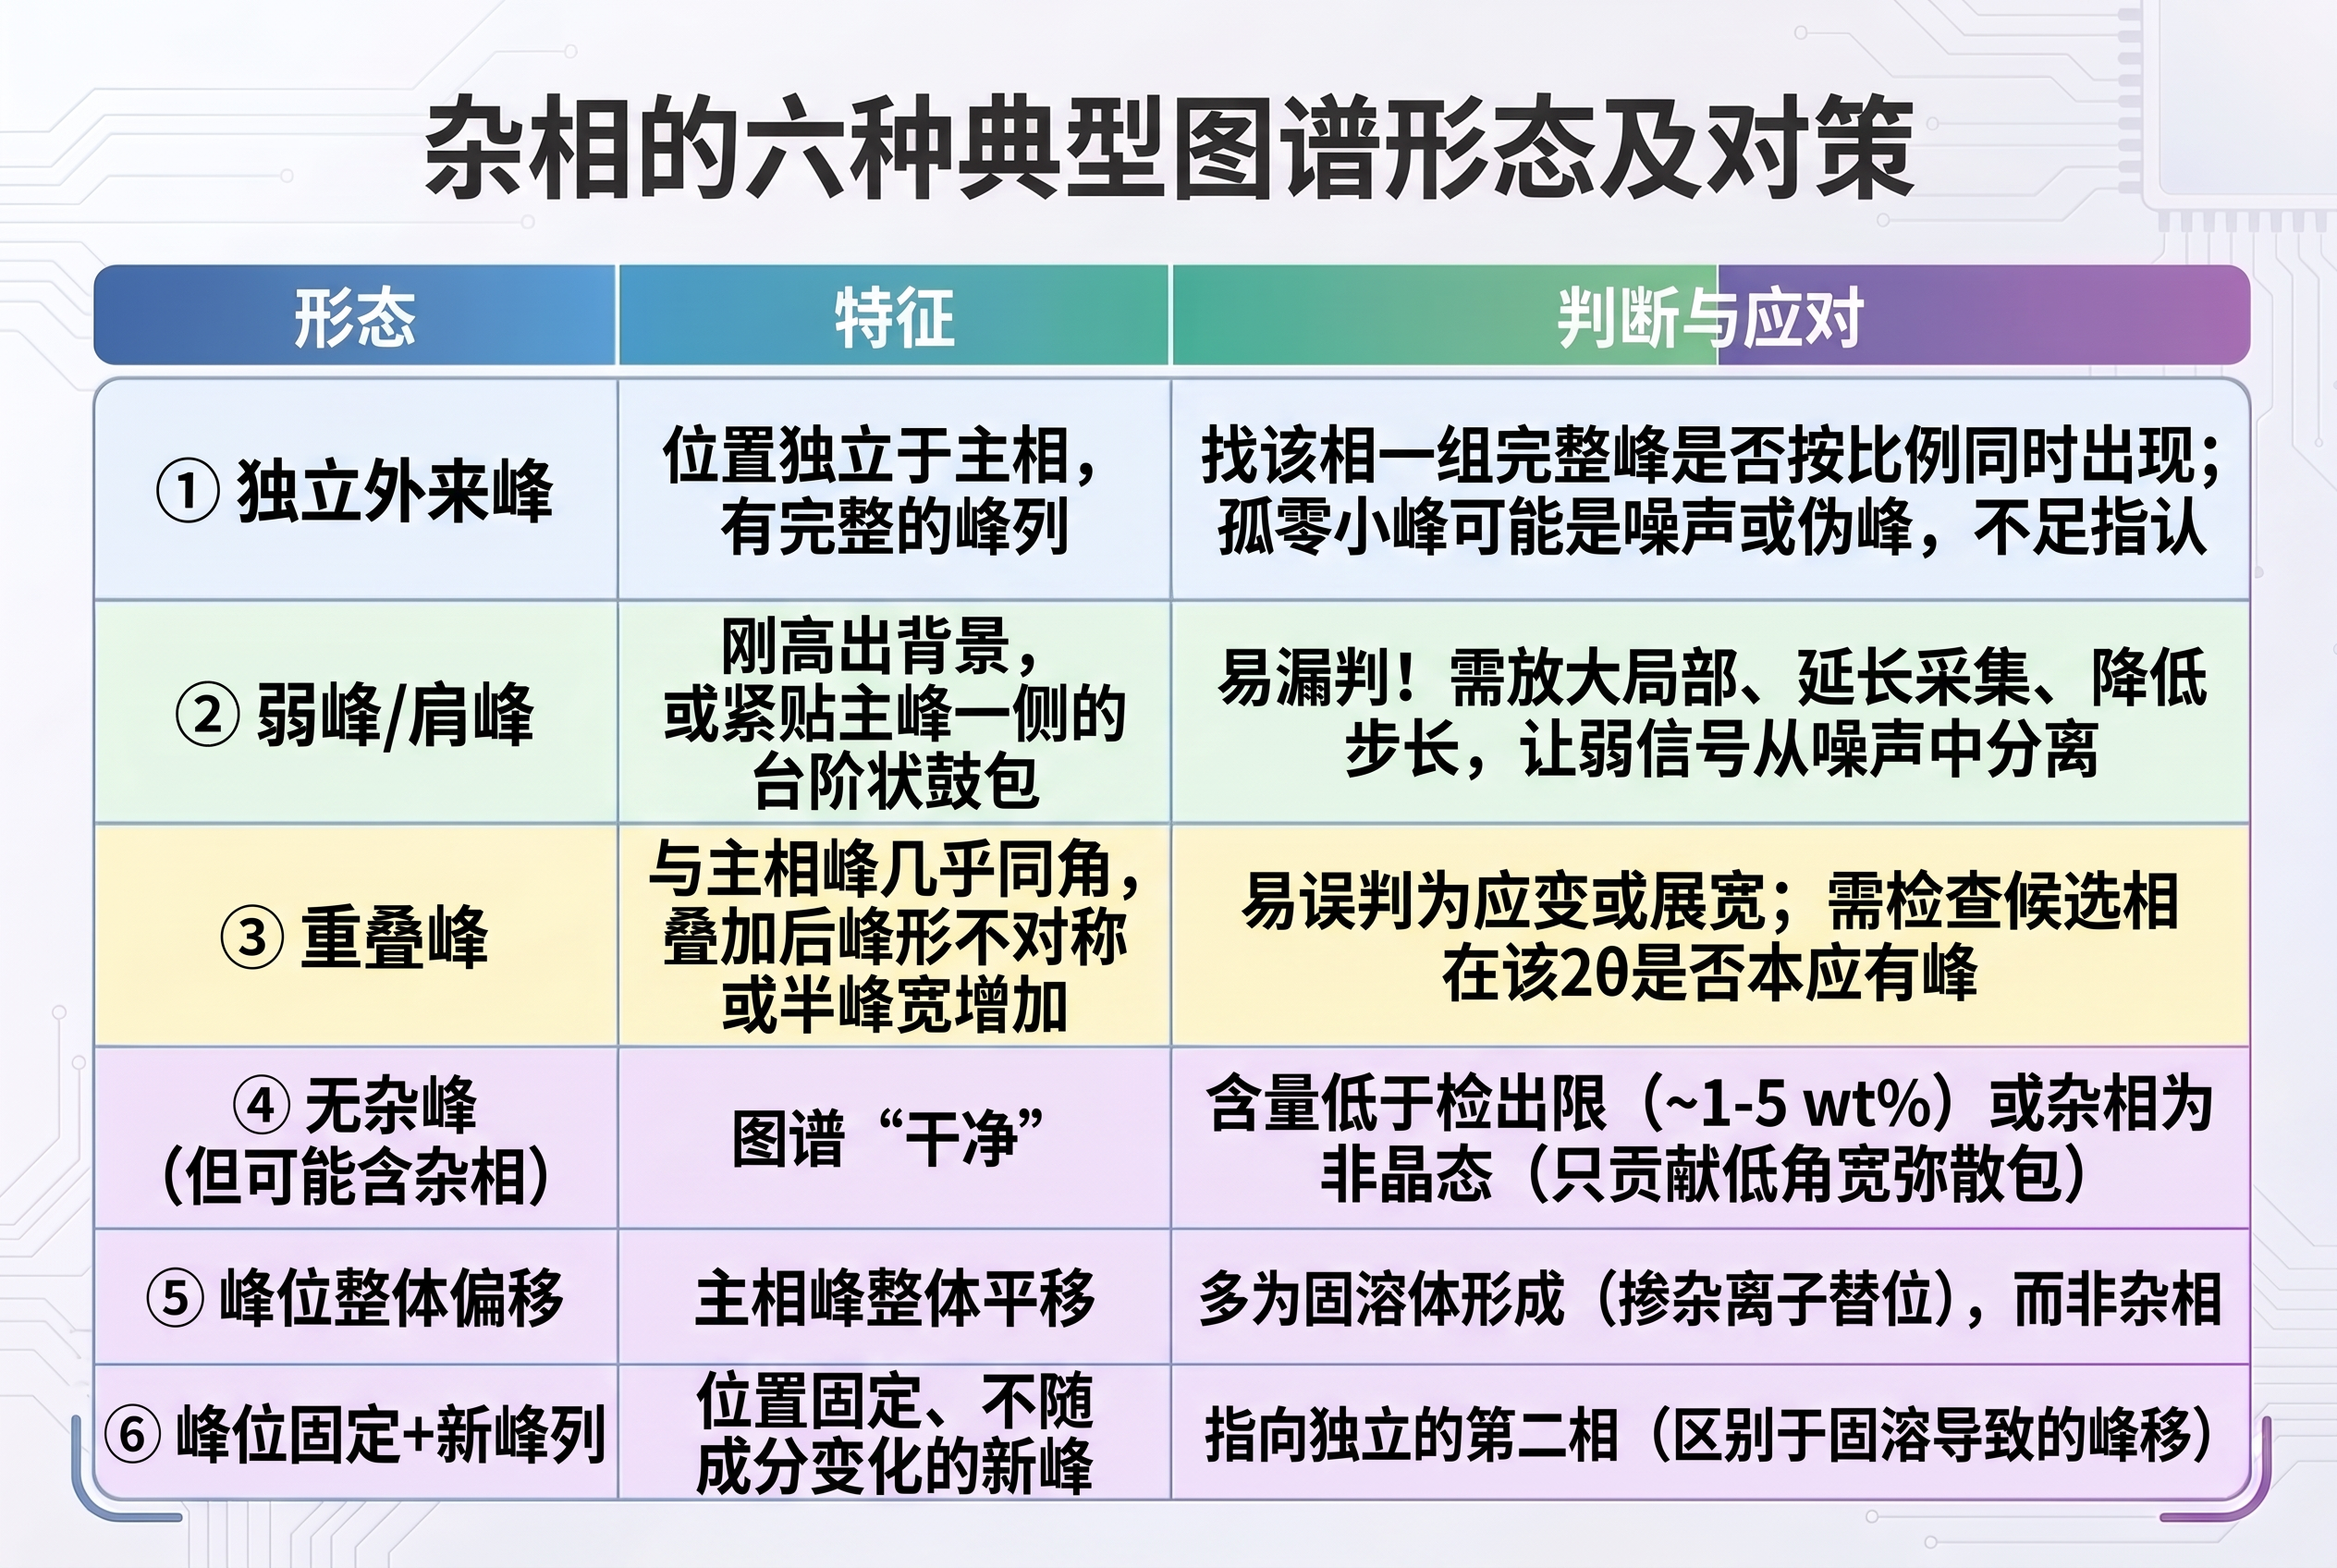
三、标准卡片比对:给杂相“验明正身”
确认外来峰属于哪个相,依据是粉末衍射标准卡片(PDF/JCPDS)。每张卡片记录某物相的2θ、相对强度和晶面指数。
关键原则:位置、强度顺序、峰的数目三者都吻合,才能判给该相。仅凭一两个峰位接近就指认,极易出错(不同物相的某个峰偶然相近很常见)。
* 案例1:Ag掺杂ZnO → Ag⁺与Zn²⁺半径差过大,难以替位,以金属单质析出,在38°和44°附近长出独立的立方Ag峰,且随Ag含量增加而增强。
* 案例2:铜氧化物体系 → 可能同时存在金属Cu、Cu₂O、CuO,需分别对照JCPDS卡片(如Cu:43.7°/50.7°/74.3°;Cu₂O:36.4°/42.3°;CuO:另一组单斜峰),逐峰标记才能区分目标相和共存相。
四、为什么“没有杂峰”不等于“没有杂相”?
XRD看不到杂相,通常有两个原因:
* 含量低于检出限:常规实验室XRD对结晶相的检出限约1~5 wt%。低于此限,最强峰也淹没在背景中。一张无杂峰的图谱,准确表述应是“未发现高于检出限的结晶杂相”。
* 杂相为非晶态:非晶相没有长程有序,不产生尖锐衍射峰,只在低角贡献一个宽弥散“馒头包”。若要定量非晶含量,需靠背景拟合或加入内标。
经典案例:BiFeO₃合成 → 受形成动力学限制,常伴随Bi₂Fe₄O₉、Bi₂₄Fe₂O₃₉等微量副相,只在各自最强峰处露出很弱的小峰(如28°-30°的鼓包)。只盯着主相峰是否尖锐,很容易把含微量副相的样品当作单相。
五、定量与区分:精修、固溶与杂相
确认有杂相后,下一步是定量和区分。
* Rietveld全谱精修:用各相结构模型计算理论图谱,对整条曲线的峰位、峰形、强度和背景同时拟合。差值曲线是关键——如果某2θ反复出现模型解释不了的“残峰”,就提示存在未建模的杂相。多相精修可直接给出各相的质量分数。
* 区分杂相、固溶和主相峰移:
固溶体:掺杂离子进入晶格,主相峰整体平移(方向由离子半径差决定),不出现新相峰。
杂相:出现位置固定、不随成分平移的新峰列。
两者可在同一样品中并存。
六、追踪杂相在合成中的演变:变温XRD
追踪杂相随温度/时间的变化,是优化合成条件的关键。
* 煅烧温度序列:将不同温度的XRD图谱并排,可读出中间相出现和消失的温度区间,确定杂相完全消失的煅烧温度。
* 原位变温XRD:在升温或反应中连续采集图谱,记录每个相的峰随时间/温度出现、增强和消失。能捕捉瞬态中间相,并精确定出“工艺窗口”——目标相已生成、分解产物尚未出现的时间/温度区间。
经典案例:FAPbI₃钙钛矿退火 → 原位XRD可同时分辨前驱体相、钙钛矿相和PbI₂相。退火过头时PbI₂峰重新长出,对应钙钛矿分解。通过绘制各相峰面积随时间演变,可精确定出最佳退火窗口。
总结一句话:XRD判断杂相,从“有没有多出来的峰”开始,但远不止于此。要区分真假杂峰、结合PDF卡片指认、理解检出限和非晶盲区、利用精修定量,并借助变温实验追踪演变——这一套组合拳打下来,才能对样品的相纯度做出可靠判断。
评论
奥黛丽赫●猫
干货推荐
模态分析到底在算啥?搞懂这个,结构为什么会自己振动就明白了
莫名其妙
63 4
二氧化碳捕集及资源化利用:从"废气"到"碳资源"的产业革命
春风得意马蹄疾
76 2
顶级期刊子刊的含金量怎么样?
九妹
41 1
计算机材料设计Materials-Studio教程11
活着
34 1
lammps中文教程12
春风得意马蹄疾
86 2
免疫荧光染色全流程
7330a6d4
33 1