
Adsorption Locator-定位分子吸附位置(二)
我们将继续以Ni(111)上SO2的吸附情况为例演示如何使用Materials Studio中Adsorption Locator 模块。
操作步骤
(3) 设置Adsorption Locator 模块计算参数;
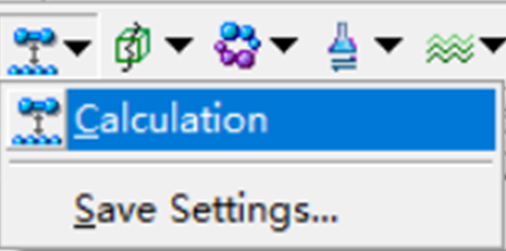
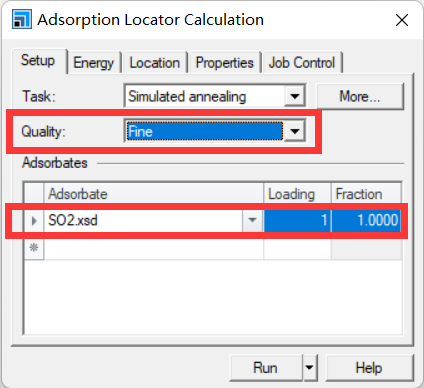
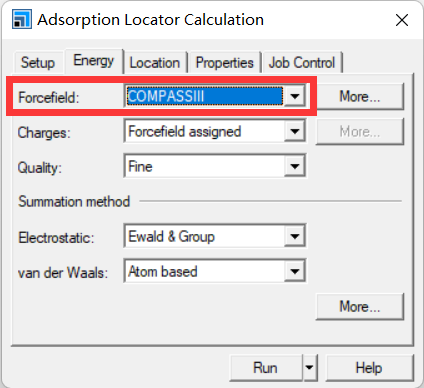
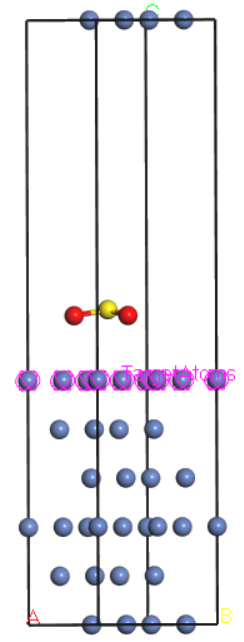
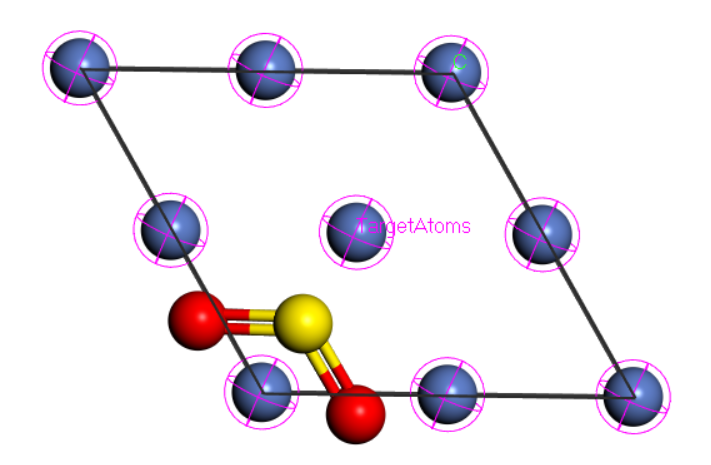
首先双击选中我们之前建立好的Ni(111)的结构,然后单击Adsorption Locator模块后的箭头选择Calculation。在弹出的对话框中,Setup选项卡上,设置精度Quality为Fine。从吸附质Adsorbate下拉列表中选择经过Forcite优化后的SO2.xsd文件,将加载数量Loading设置为1。在Energy选项卡下,将力场Forcefield选择为COMPASSIII。
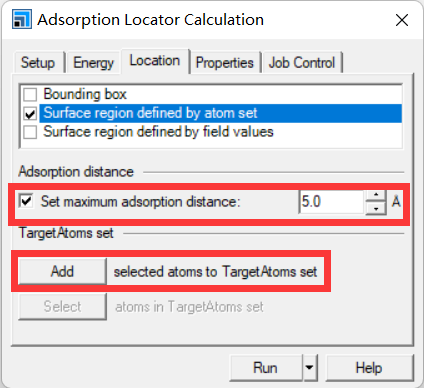
在Location选项卡下,选中Surface region defined by atom set由原子集合定义的表面区域。
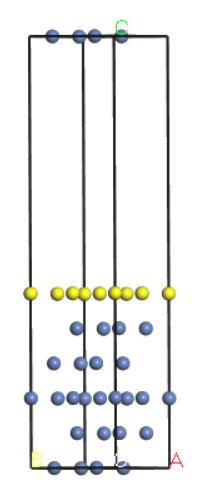
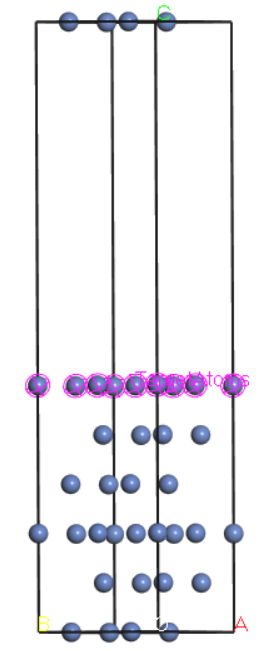
接下来定义表面区域。选中表面层的Ni原子,被选中的原子显示为黄色。在Location选项卡中,单击Add按钮,从而将选定的原子包含在吸附计算设置的目标原子集合中。选中Set maximum adsorption distance复选框,设置最大吸附距离为5.0 Å。(如果最大吸附距离设置太短,则无法创建某些吸附构型;如果太长,则不会添加新构型。)
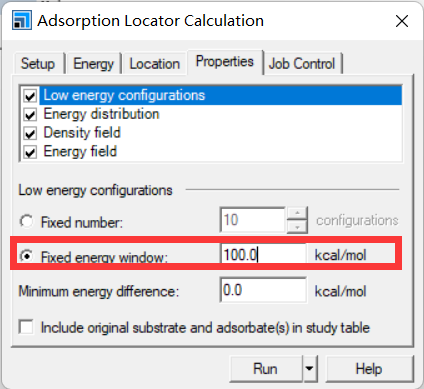
在Properties选项卡下,选中所有属性的复选框。选择Fixed energy window固定能量窗口选项,并输入100 kcal/mol的值,该选项是选择报告哪些构型。在这种情况下,这将返回与最低构型能量相差小于100 kcal/mol的所有吸附构型。在初始计算中,可以使用更宽的能量窗口,因为这样可以确保不会遗漏重要构型。
单击Run,开始计算。
(4) 查看结果;
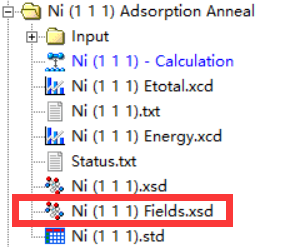
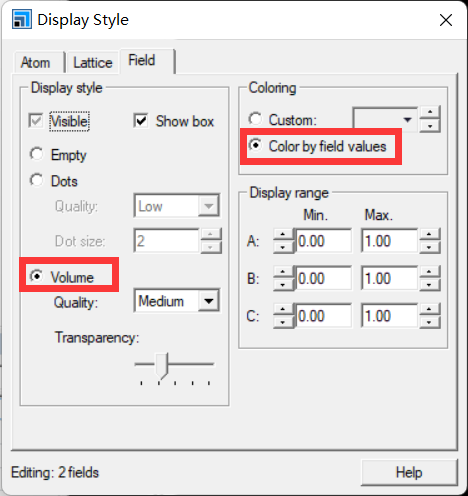
在计算完成的文件夹内,打开Ni (1 1 1) Fields.xsd。该文件显示了吸附位点的区域,密度越高的点是越可能的吸附位置。在文档中单击鼠标右键,选择Display Style。在Field选项卡下,选择Color by field values按域值显示颜色,和Volume 体显示样式,关闭对话框。绿色区域表示更可能的吸附位置,而红色表示不太可能的吸附位置。
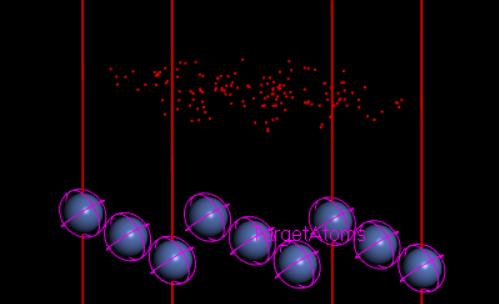
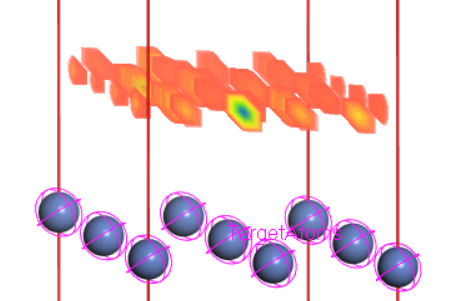
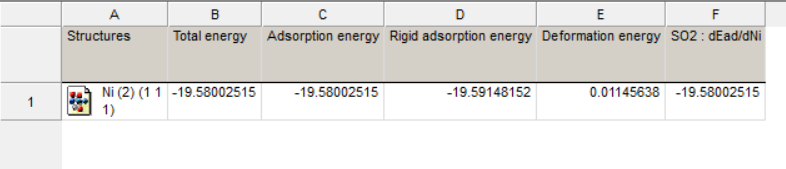
打开表格文件Ni (1 1 1).std。表格文件中包含了最低能量构型的结构和能量。双击表格中Structures下的结构,即可查看最低能量构型。我们再将非表层原子隐藏,可以明显地看到Ni (1 1 1)上以桥位吸附SO2能量最低,这与文献报道一致(Surface science, 2006, 600: 1827-1836)。
评论
天玑智研

干货推荐

vasp声子谱计算(DFPT)
王磊
774 4
小胶质细胞
Mr弘🔬
63 8
计算机材料设计Materials-Studio教程4
活着
34 1
分子动力学模拟:从原始轨迹到科学结论的推理路径解析
吃鱼不
124 3
研究生有限元复习重点
爽子
68 6
Codex + Zotero + Obsidian,研究生真的可以构建自己的个人论文知识库
海山了
117 2