
干货第一性原理 干货详情
COHP的计算及处理
天玑智研736
第一性原理密度泛函理论电子结构计算量子化学计算VASPLOBSTERCOHPpCOHP化学键分析键合性质自旋极化材料设计化合物材料砷化镓
认识和理解化合物中的键合情况对材料设计具有重要意义,因为这使我们能够理解材料形成的本质以及组成原子的分布排列。晶体轨道哈密顿布居 (COHP)方法就是这样一种有效、可靠的基于各种量子化学类型的电子结构计算提取化学键信息的工具,它可以将复杂配位环境中的某个原子对的作用剥离出来。
安装
直接拷贝二进制文件lobster-4.1.0到~/bin/目录下
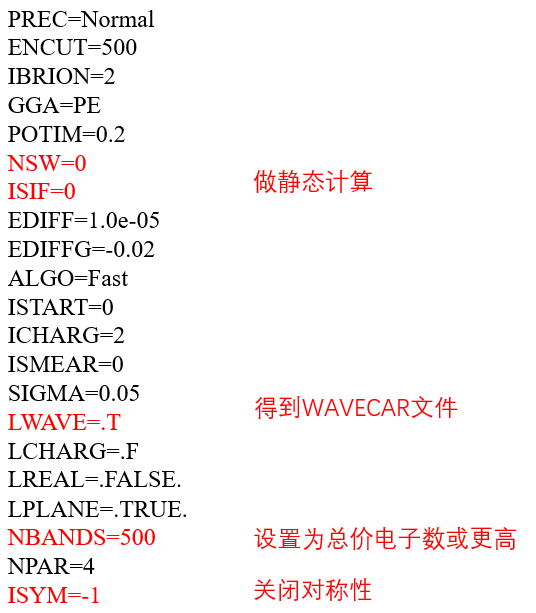
VASP计算设置
Lobster运行及设置
计算完成后./lobster-4.1.0直接运行;
该程序自动并行,不能跨节点并行;
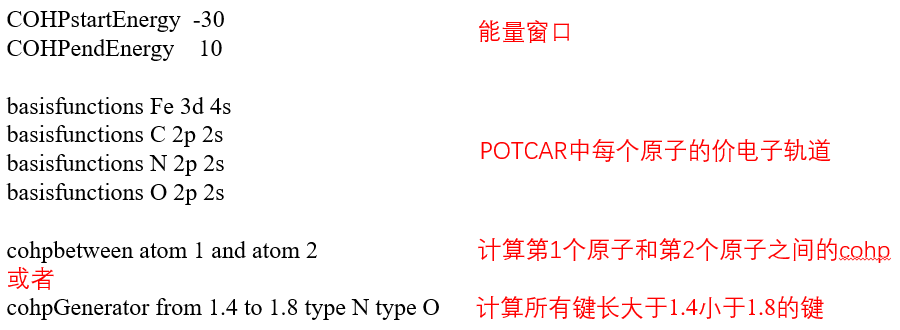
准备LOBSTER输入文件:lobsterin. 例子如下
输出文件COHPCAR.lobster
第一列:能量坐标
第二列:所有原子对的pCOHP
第三列:所有原子对的IpCOHP
第四列:第一个原子对的pCOHP
第五列:第一个原子对的IpCOHP
以此类推
值得注意的是:在自旋体系下,前(2,3,…,2N+3)列属于上旋的数据,后(2N+4, 2N+5, …, 4N+5)列属于下旋的数据,N代表所需计算原子对的数量。
画图
通常文献中用的是-COHP,才能使得成键态为正,反键态为负数,所以处理结果时需将结果乘以-1,即右边的峰是成键贡献,左边的峰是反键贡献。
例子如下:用LMTO和VASP算出来的结果非常接近,对于砷化镓,所有的占据态都是成键成分,所有的非占据态都是反键成分。
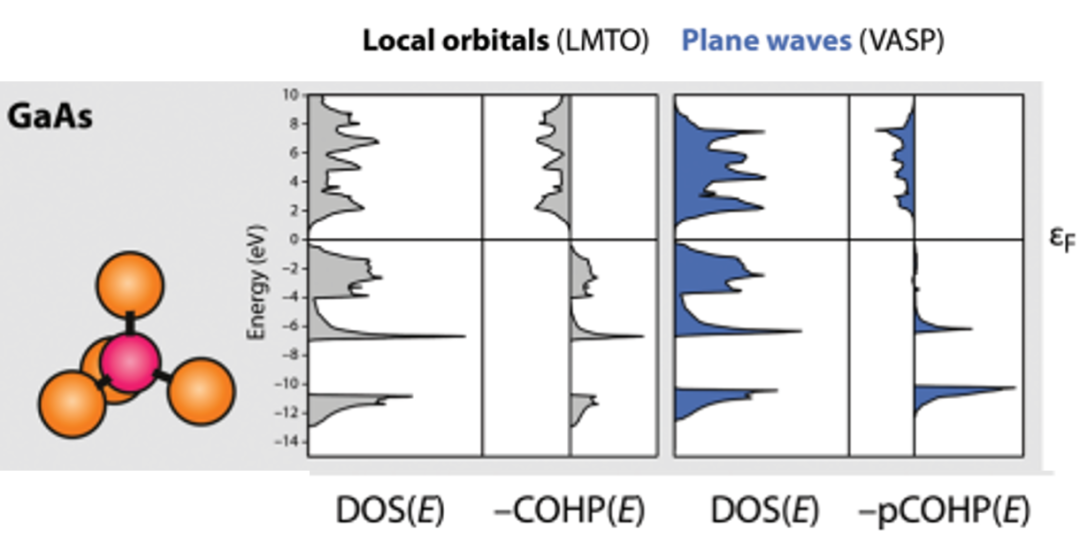
DOI:10.1021/jp202489s
评论
0/1000发布评论
全部评论
天玑智研

关注
TA的主页
干货推荐
小胶质细胞
Mr弘🔬
62 8
模态分析到底在算啥?搞懂这个,结构为什么会自己振动就明白了
莫名其妙
63 4
二氧化碳捕集及资源化利用:从"废气"到"碳资源"的产业革命
春风得意马蹄疾
76 2
有髓神经纤维超微结构
Mr弘🔬
56 5
血脑屏障超微结构
Mr弘🔬
118 9
这些真的是棕色脂肪吗?
Mr弘🔬
163 2