
二维材料热电性质计算方法—热输运性质、电输运参数和ZT值的计算(四)
本教程旨在帮助初学者快速掌握二维材料热电性质计算方法。欢迎广大学者阅览,如有错误请及时批评指正。教程包括:
结构优化
声子谱和声子态密度计算
从头算分子动力学(AIMD)计算
材料的能带结构(band structure)和态密度(DOS)计算
考虑自旋轨道相互作用(SOC)和范德瓦尔斯力(vdW)下材料的能带结构计算
弛豫时间的计算
热输运性质的计算
电输运参数和ZT值的计算
注:蓝色代表已经更新,请看上一期:
天玑算-科研服务-独家 | (二) 二维材料热电性质计算方法—AIMD,能带,DOS
天玑算-科研服务-独家 | (三)二维材料热电性质计算方法-能带计算,弛豫时间计算
天玑算科技,为科研助力。今天小天就为大家更新热输运性质,电输运参数和ZT值的计算。
计算教程
七、热输运性质的计算
(一)计算三阶力常数矩阵
准备输入文件:INCAR POSCAR POTCAR KPOINTS,其中POSCAR,POTCAR和KPOINTS与自洽计算一致即可,INCAR设置如下:
SYSTEM=3rd
PREC=High
ISTART=0
ICHARG=2
ISPIN=1
NELM=60;NELMIN=4;NELMDL=-3
EDIFF=1E-7
IALGO=38
ADDGRID=True
LREAL= .F.
NSW=0
IBRION=-1
EDIFFG=-1E-7
ISMEAR=0;SIGMA=0.01
LWAVE=F
LCHARG=F
执行命令: /thirdorder_vasp.py sow x y z -c (x,y,z是三个方向的扩胞倍数,c是考虑多少个临近原子的受力来计算力常数矩阵)
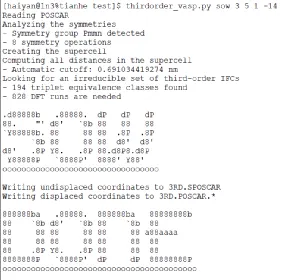
程序运行后的界面如上图所示,其中Automatic cutoff是考虑14个原子间受力对应的截止半径。文件夹中的输出的内容如下图:
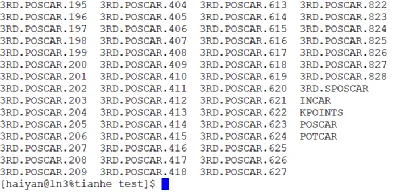
这就以意味着需要进行828个POSCAR对应的自洽计算。通过thirdoder官网提供的脚本,生成计算所需的文件夹,脚本如下:
for i in 3RD.POSCAR*;do
s=$(echo $i|cut -d"." -f3) &&
d=job-$s &&
mkdir $d &&
cp $i $d/POSCAR &&
cp INCAR POTCAR KPOINTS $d &&
(cd $d && qsub runvasp.sh)
done
这脚本可以直接复制到命令栏中,运行完成后的文件夹输出内容为:
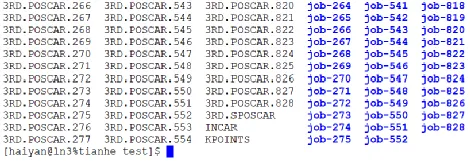
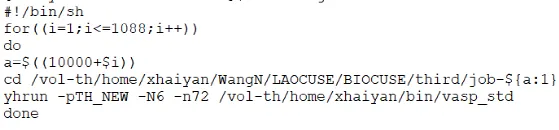
批量提交作业,批量提交作业脚本(天河超算):
然后执行find job* -name vasprun.xml|sort -n|/ thirdorder_vasp.py reap x y z -c 收集力常数:
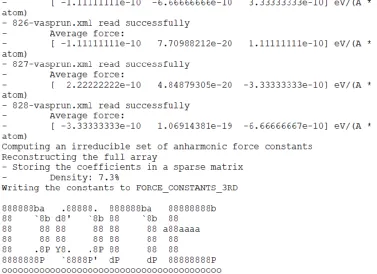
运行完成后,文件夹中出现一个新的文件: FORCE_CONSTANTS_3RD
至此,三阶力常数矩阵就算完成了。
其中需要注意的是:第一,截止半径需要测试,经验上我们需要取到10以上的截止半径才可能得到收敛的计算结果。第二,计算三阶力常数矩阵的扩胞前的POSCAR需要与计算二阶力常数保持一致。第三,如果读取到某个job时报错,请重新计算这个job。
接下来,我们就可以用FORCE_CONSTANTS_2ND FORCE_CONSTANTS_3RD结合控制文件CONTROL来计算晶格热导率了
CONTROL文件可以参考如下设置:
&allocations
nelements=2 #元素种类
natoms=16 #原子数量
ngrid(:)=21 21 1 #计算网格取点,需要进行严格测试
&end
&crystal
lfactor=0.100000 #晶格缩放比例,ShenBTE采用nm作为单位,因此与vasp差一个数量级
lattvec(:,1)=10.1939042571769480 0.0000000000000000 -0.0005202257779721
lattvec(:,2)=0.0000000000000000 5.8835567629900831 0.0000000000000000
lattvec(:,3)=-0.0016161778037250 0.0000000000000000 24.2394661807105862
elements= "Au" "S" #元素符号
types= 1 1 1 1 1 1 1 1 1 1 1 1 2 2 2 2 #对应不同元素
positions(:,1)=0.0792887906745038 0.7628181349429907 0.5477417153337826
positions(:,2)=0.5792887900793176 0.2628181570448227 0.5477417107462345
positions(:,3)=0.3420845204951478 0.5000001343163234 0.5479707485969261
positions(:,4)=0.8420845388897342 0.0000001380045518 0.5479707590273382
positions(:,5)=0.0792887988980483 0.2371820787407889 0.5477416212454472
positions(:,6)=0.5792887903691906 0.7371820856979016 0.5477416090636752
positions(:,7)= 0.4207111952601045 0.7371818360856525 0.4522582828547815
positions(:,8)=0.9207112108774353 0.2371818574692190 0.4522582909979565
positions(:,9)=0.4207111998038618 0.2628179122832144 0.4522583851953175
positions(:,10)=0.9207111996088315 0.7628179378276924 0.4522583841178008
positions(:,11)=0.1579154828371944 0.9999998672025896 0.4520292560634112
positions(:,12)= 0.6579154646203824 0.4999998598272342 0.4520292358640028
positions(:,13)=0.3333765322103900 0.0000000837505425 0.3901738436731563
positions(:,14)=0.8333765550624702 0.5000000766771890 0.3901738421682481
positions(:,15)=0.1666234737495292 0.4999999208298789 0.6098261606528128
positions(:,16)=0.6666234565638564 0.9999999192994125 0.6098261543990704
scell(:)= 2 4 1 #二阶力常数计算扩胞倍数
&end
¶meters
T=300 #温度控制
scalebroad=0.1 #控制高斯展宽,默认取1,手册中说改小后对计算精度没有影响,但是最近的一些研究发现对计算精度影响较大。收敛测试反应,取到4才收敛
&end
&flags
nonanalytic=.TRUE. #控制参数具体参考手册
nanowires=.FALSE. #控制参数具体参考手册
&end
此时,执行ShengBTE程序计算,完成后,在文件夹中应该包括以下内容:
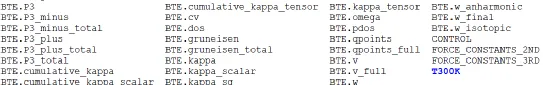
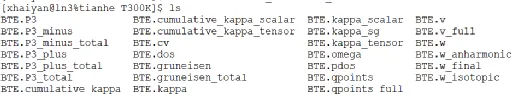
T300K文件夹中应该包含以下内容,
第二步,数据提取:打开BBTE.kappa_tensor文件,正确的显示为:
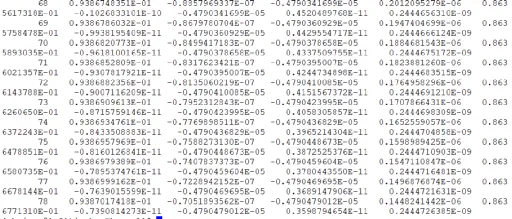
其中的78为使用迭代法(ShengBTE默认方法)计算晶格热导率的总迭代数。后面为3X3的9个方向的晶格热导率矩阵,顺序为xx,xy,xz,yx,yy,yz,zx,zy,zz。其中的xx,yy和zz对应正交晶胞中的abc三个方向。
注意:此时计算得到的晶格热导率不是真实值,需要考虑有效厚度。故做进一步处理:将所得值÷有效厚度×真空层厚度。有效厚度为原子层厚度+最外层原子的范德华半径,原子的范德华半径可以在网上查到。
得到准确的晶格热导率之后,我们还需要分析声子群速度、平均自由程等参数来进一步分析材料的热输运性质:用ShengBTE_TC.py生成所需要的热输运输出文件,将ShengBTE_TC.py拷贝到文件夹下,执行命令:python ShengBTE_TC.py(该文件作者为大连理工张晓亮,苑昆鹏)
得到如下输出文件:vg_freq.dat lifetime_freq.dat BTE.qpoints BTE.gruneisen thermal_conductivity_accumulated_mfpx.dat thermal_conductivity_accumulated_mfpy.dat BTE.omega BTE.w_anharmonic (T300K文件下)
vg_freq.dat: 声子群速度,可直接导入Origin中(如图10),第一列是频率,单位是THz;第二,三,四列分别代表x, y, z方向的group velocity(要转换成绝对值,进行abs操作), 单位是Å/ps, 要换算成km/s,所以要除以10。
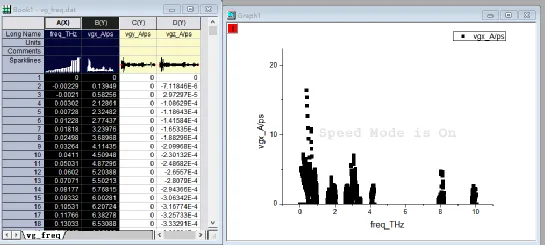
图10
lifetime_freq.dat:声子弛豫时间(不分方向, 如图11)
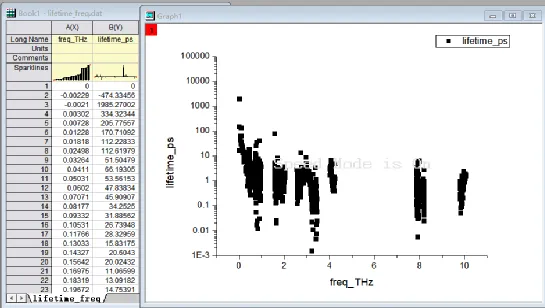
图11
BTE.qpoints:对应路径的点的信息(如图12)
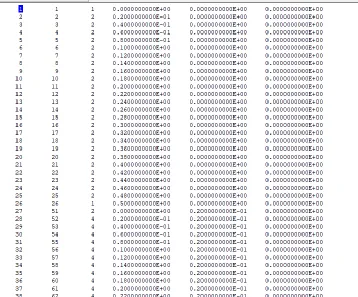
图12
比如,Γ—X方向的路径为(0, 0, 0)—(0.5, 0, 0), 从图中可以看出对应的点为1-26,注意:如果中间有隔断的不属于此路径的点,需将这些点删去,并记住所需点的序号,以便后续分方向的热输运参数的求解。
BTE.w_anharmonic:热输运参数x轴信息(第一列,如图13)
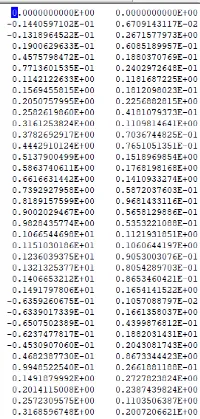
图13
BTE.omega:声子弛豫时间(y轴数据,如图14)
图14
分方向时:找到需要路径的点对应的序号所在的行,将其余行删掉,然后将最右边一列剪切到右边倒数第二列下面,然后再整体剪切到倒数第三列下面。以此类推最后将全部数据剪切到第一列下面,组成的这列就是y轴的数据,与图12中对应序号行的x轴的数据一起plot,得到所需方向的声子弛豫时间的图形。
BTE.gruneisen:格林艾森参数(y轴数据,如图15)
图15
不分方向时:将最右边一列剪切到右边倒数第二列下面,然后再整体剪切到倒数第三列下面。以此类推最后将全部数据剪切到第一列下面,组成的这列就是y轴的数据,与图12中x轴的数据一起plot,得到所需方向的声子弛豫时间的图形。
分方向时:处理方式同声子弛豫时间。
thermal_conductivity_accumulated_mfpx.dat:x方向的MFP(如图16)
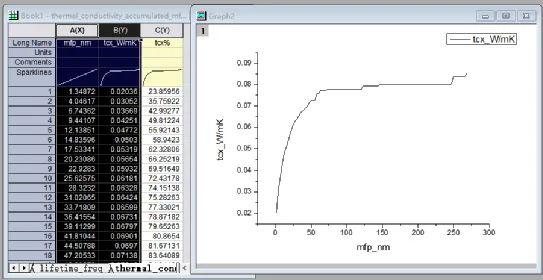

图16
thermal_conductivity_accumulated_mfpy.dat:y方向的MFP(如图17)
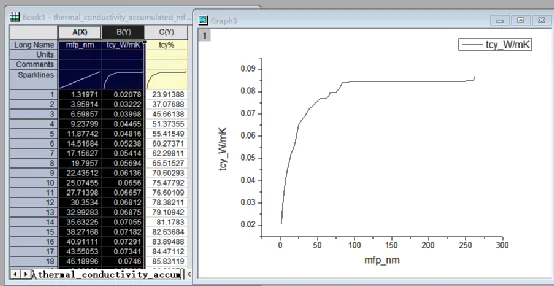
图17
八、电输运参数和ZT值的计算
将前面高精度自洽生成的DOSCAR,POSCAR,OUTCAR,EIGENVAL和vaspkit拷贝到新文件夹中,并将此文件夹重命名为case。在case文件夹下运行vaspkit:./vaspkit,选择92 (VASP2BoltzTraP,如图18,但注意:有的版本是选择73:VASP2BoltzTraP Interface)。
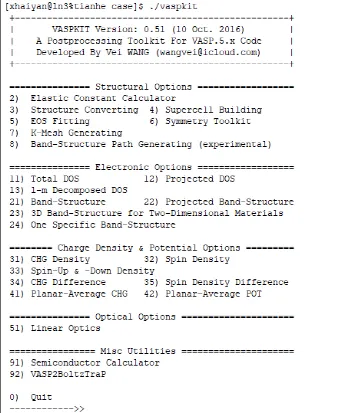
图18
得到三个case文件:case.energy case.intrans case.struct。case.intrans里面的参数设置如下:
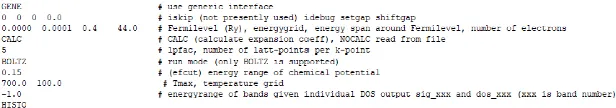
主要需要修改的参数为energygrid,Tmax和temperaturegrid。将能量网格加密(一般0.0001足矣),最大温度和温度梯度按照自己的需要设置。运行boltztrap,得到case.condtens文件。接下来我们以300K为例,描述各向异性的二维材料在n型和p型掺杂下x和y方向的电输运参数(Seebeck,电导率,电子热导率,功率因子)和ZT值的计算过程:
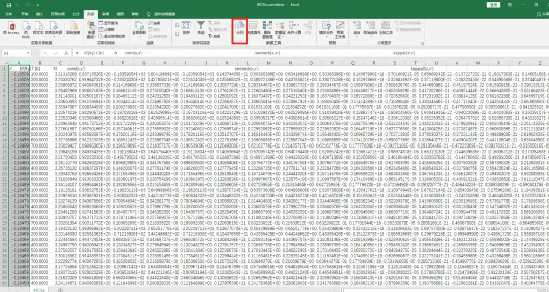
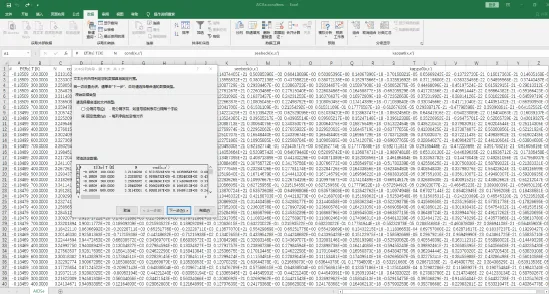
第一步:用excel表格打开case.condtens文件,在表格中点击数据的第一列并进行数据分列,如下图:
第二步:打开Origin 9在里面建立新的4个工作表格,命名为P-X、N-X、P-Y、N-Y分别代表x方向p型掺杂,x方向n型掺杂,y方向p型掺杂和y方向n型掺杂下的数据。
第三步:在Excel中进行温度筛选,筛选出300K温度下的数据,如下图:
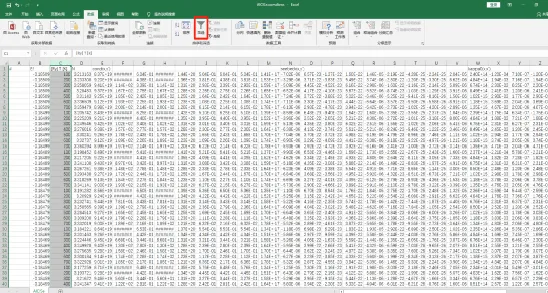
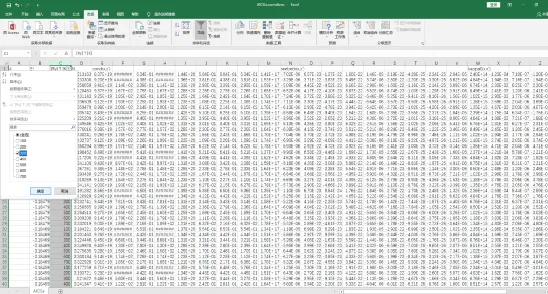
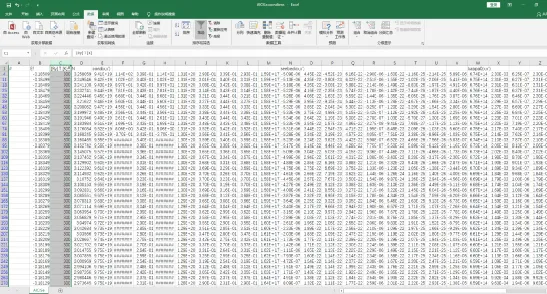
第四步:把Excel中的300K对应的浓度(N)复制粘贴到Origin(注意区分正负,浓度为负值是N型之后需放在对应的N-X或N-Y表格中)。
第五步:把Excel中的cond、seebeck系数x和y方向的数据依次粘贴到Origin中P-X和P-Y的表格中(cond第一列是X方向,第五列是Y方向,seebeck系数同理),全部粘贴到Origin中后,将浓度负值相应的cond、seebeck系数依次粘贴到Origin中N-X和N-Y表格中。
第六步:为了方便整理,在Origin中重命名每列数据的名字。
第七步:在Origin中对每列数据进行单位换算,也就是把BoltzTraP输出的单位换算成国际单位或标准单位,具体参考下表:
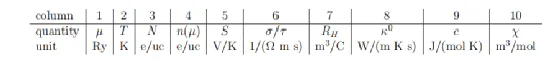
第八步:对浓度的单位换算。因为BoltzTraP中得到的浓度单位是e/uc,即每个晶胞中的电子数目,所以我们需要得到原胞的体积,又因为我们计算的是二维材料,所以只需要知道晶胞在c方向的截面面积即可,具体操作为:选中浓度值一列并执行操作(Ctrl+Q),在弹出的命令框内输入col(a)/数值*1e16并点击‘OK’(注意a是指浓度值所在列,浓度为负时要进行绝对值化处理(在命令框最前面加abs()),而数值是晶胞真空层方向横截面的面积a×b,从POSCAR文件中可以算出,乘1016是因为要把Å2换算成cm2),得到的浓度单位为e/cm2。
第九步:同理,对cond执行操作(Ctrl+Q):col(b)*数值(注意b是指电导率所在列,数值是前面用DP理论求得的弛豫时间。(注意:在这里弛豫时间单位应该换算成秒,得到的电导率单位为1/(Ω·m)。
第十步:对Seebeck执行操作(Ctrl+Q):abs(col(c))*1e6(c是指Seebeck系数所在列),得到的单位为μV/K。
第十一步:求出功率因子pf值(在Seebeck后面插入空白列命名为pf值,选中这一列,执行操作(Ctrl+Q):(col(c)/1e6)^2*col(b)*1e3,得到的单位为mW/mK2。
第十二步:插入空白列命名为图片,根据公式图片=LσT执行操作(Ctrl+Q):2.45*1e-8*col(b)*300(此处300是指温度300K,L取2.45×10⁻⁸),得到的单位为W/mK。
第十三步:插入空白列,命名为ZT,根据公式 图片 执行操作:Ctrl加Q打开公式命令框,输入col(d)/1e3*300/(col(e)+数值)(此处d为pf值所在列,e为ke值所在列,数值为之前求的晶格热导率的值,300为温度),得到ZT值数据。
第十四步:以浓度为横坐标,Seebeck系数、电导率、PF因子、ZT值为纵坐标,分别画图,将横纵坐标调整到合适的大小,即可得到x或y方向,n型或p型掺杂下的最优ZT值,如下图:

评论
天玑智研

干货推荐
分子动力学模拟:从原始轨迹到科学结论的推理路径解析
吃鱼不
124 3
免疫荧光染色全流程
7330a6d4
34 1
电镜的局限性
Mr弘🔬
83 6
提取文献数据点,你只知道GetData?
木若林溪
558 1
计算机材料设计Materials-Studio教程3
活着
33 1
计算机材料设计Materials-Studio教程12
活着
44 2