
AIMD结合vaspkit计算振动态密度
AIMD结合vaspkit计算振动态密度
基于分子动力学模拟,可以通过对速度自关联函数(velocity autocorrelation function,VACF)进行傅里叶变换得到材料的振动态密度(vibrational density of states, VDOS)。VACF是根据动力学模拟出来的轨迹文件和速度文件,求算系统在某一时刻的速度与另一时刻速度的关联程度的函数,直接看VACF并不能很直观的得到一些信息,而VDOS直接对应实验红外光谱,可以直观的对高温或高压下的振动变化情况等进行分析。本文将基于从头算分子动力学(AIMD)模拟,来介绍如何使用vaspkit获得振动态密度数据并绘图。
操作步骤
(1) 首先对结构扩胞,跑一个平衡态的AIMD,忘了的小伙伴可参考干货《从头算分子动力学模拟分析结构热稳定性》
(2) 运行vaspkit,这里以1.12版本为例;
===================== Structural Options ========================
1) VASP Input Files Generator 2) Elastic-Properties
3) K-Path Generator 4) Structure Editor
5) Catalysis-ElectroChem Kit 6) Symmetry Search
===================== Electronic Options ========================
11) Density-of-States 21) DFT Band-Structure
23) 3D Band-Structure 25) Hybrid-DFT Band-Structure
26) Fermi-Surface 28) Band-Structure Unfolding
=========== Charge & Potential & Wavefunction Options ===========
31) Charge & Spin Density 42) Potential-Related
51) Wave-Function Analysis
====================== Misc Utilities ===========================
71) Optical-Properties 72) Molecular-Dynamics Kit
73) VASP2other Interface 74) USER interface
91) Semiconductor Calculator 92) 2D-Materials Kit
0) Quit
(3) 输入72打开 Molecular-Dynamics Kit子功能;
================= Molecular-Dynamics Operations =================
721) Mean Squared Displacement
722) Mean Squared Displacement for Selected Atoms
723) Pair Correlation Function from PCDAT file
724) Pair Correlation Function between Two Elements
725) Velocity Autocorrelation Function
726) Velocity Autocorrelation Function for Selected Atoms
727) Vibrational DOS from Velocity Autocorrelation Function
728) Vibrational DOS for Selected Atoms
0) Quit
9) Back
------------>>
(4) 输入725,开始计算速度自关联函数,获得VACF.dat文件;
(5) 再重新运行vaspkit,输入727,从VACF.dat文件中获取数据,进行傅里叶变换处理,随后选择要保存数据的单位,此处选择3) THz,获得VDOS.dat文件;
===================== Energy Unit ===============================
Which Energy Unit Do You Want to Adopt?
1) eV
2) nm
3) THz
4) cm^-1
------------>>
3
-->> (01) Reading Input Parameters From INCAR File...
-->> (02) Reading Structural Parameters from POSCAR File...
-->> (03) Reading Atomic Relaxations From XDATCAR File...
-->> (04) Written VDOS.dat File!
(6) 将VDOS.dat文件导入Origin进行绘图即可。
结果如图所示:
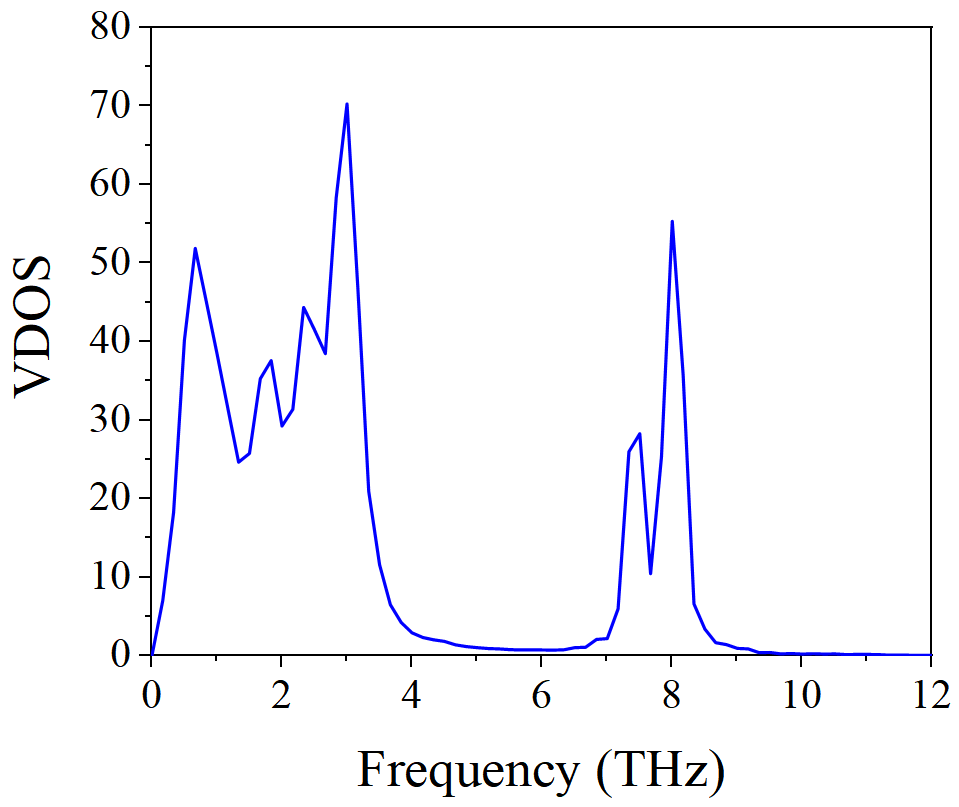
注意:版本不同可能导致输入命令不同,读者在使用时需要注意。vaspkit也可选择想要分析的元素或原子进行数据导出,感兴趣的小伙伴可自行尝试。
特别声明:本文由“天玑算”用户上传、授权发布,以上内容(含文字、图片、视频)不代表本网站观点或立场;如其他媒体、网站或个人从本网站转载使用,须保留本网站注明的“来源”,并自负版权等法律责任;作者如果不希望被转载或者联系转载稿费等事宜,可以在文未添加注释。
评论
郭大爷
干货推荐

CP2K计算能带结构与DOS图
齐振宏
309 2
计算机材料设计Materials-Studio教程12
活着
43 2
计算机材料设计Materials-Studio教程4
活着
34 1
分子轨道理论简介与计算示例
天玑智研
769 6
如何用ABAQUS输出局部坐标系上的投影力值?
小刀
89 9
这些真的是棕色脂肪吗?
Mr弘🔬
163 2