
Materials Studio计算能带
能带理论是用量子力学的方法研究固体内部电子运动的理论。在形成分子时,原子轨道构成具有分立能级的分子轨道。晶体是由大量的原子有序堆积而成的。由原子轨道所构成的分子轨道的数量非常之大,以至于可以将所形成的分子轨道的能级看成是准连续的,即形成了能带。能带分为导带、价带和禁带等,导带和价带间的空隙称为能隙。能带结构可以解释固体中导体、半导体、绝缘体三大类区别的由来。
我们将和大家分享如何使用Materials Studio中DMol3模块计算和分析能带。
计算步骤
(1) 设置计算任务控制参数并运行计算;
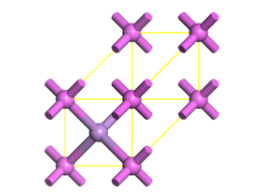
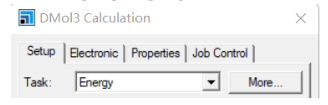
以Materials Studio晶体库中的AlAs为例,将AlAs原胞结构优化后进行能带的计算。选择DMol3| Calculation,打开Calculation对话框。从Task下拉菜单中选择Energy。其它参数与结构优化时保持不变。
选择Properties选项卡,勾选要计算的性质Band structure。
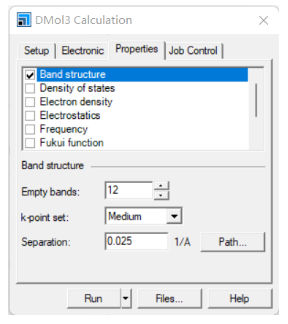
注意默认空带Empty bands数量为12,k点集k-point set的默认值为Medium。这些值对大多数应用是合适的。但是更详细地,应该对k点设置进行测试。
点击Path按钮,出现Brillouin Zone Path的对话框,点击Create,便会创建出布里渊区。布里渊区可以根据结构的不同进行调整,这里使用默认的布里渊区进行演示。
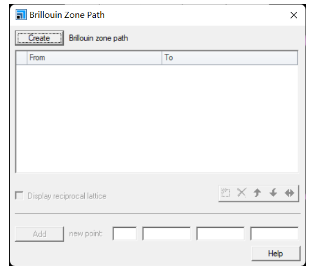
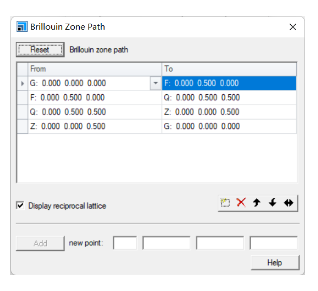
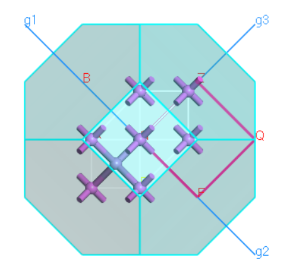
浅蓝色表示倒易晶格,洋红色表示布里渊区路径,k点用布里渊区路径对话框中的相同字母进行标记。
关闭Brillouin Zone Path的对话框,单击Run,开始计算。
(2) 分析能带;
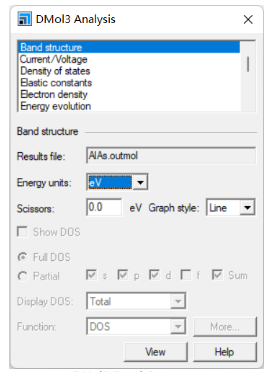
打开计算完成文件夹内的.xsd文件。点击DMol3/Analysis,选择Band structure,更改能量单位Energy units为eV,点击View按钮。将显示出能带图。
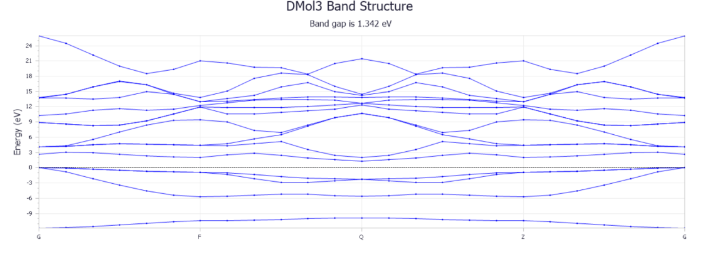
能带的能量与费米能级有关,费米能级的值为零。图中显示的带隙为1.342 eV。从图中可以定性来看,AlAs为间接带隙。低温下的AlAs实验带隙约为2.2 eV,密度泛函方法低估了带隙的绝对值。
一般常见的金属材料,因为其导带与价带之间的“能隙”非常小,在室温下电子很容易获得能量而跳跃至导带而导电,而绝缘材料则因为能隙很大(通常大于9eV),电子很难跳跃至导带,所以无法导电。一般半导体材料的能隙约为1至3eV,介于导体和绝缘体之间。因此只要给予适当条件的能量激发,或是改变其能隙之间距,此材料就能导电。
特别声明:本文由“天玑算”用户上传、授权发布,以上内容(含文字、图片、视频)不代表本网站观点或立场;如其他媒体、网站或个人从本网站转载使用,须保留本网站注明的“来源”,并自负版权等法律责任;作者如果不希望被转载或者联系转载稿费等事宜,可以在文未添加注释。
评论
郭大爷
干货推荐
计算机材料设计Materials-Studio教程5
活着
33 2
计算机材料设计Materials-Studio教程11
活着
35 1
一篇读懂紫外-可见吸收光谱(UV-Vis)
奥黛丽赫●猫
147 4
神经元、星形胶质细胞、少突胶质细胞、小胶质细胞组织学区分
Mr弘🔬
90 7
模态分析到底在算啥?搞懂这个,结构为什么会自己振动就明白了
莫名其妙
63 4
计算机材料设计Materials-Studio教程3
活着
33 1