
一文搞定VASP+wannier90构建紧束缚模型
今天老王来介绍一下VASP与wannier90结合构建基于第一性原理的紧束缚模型。
首先登录wannier90官网下载wannier90 2.1版本
(http://www.wannier.org/download/)。
为什么是2.1版本呢?
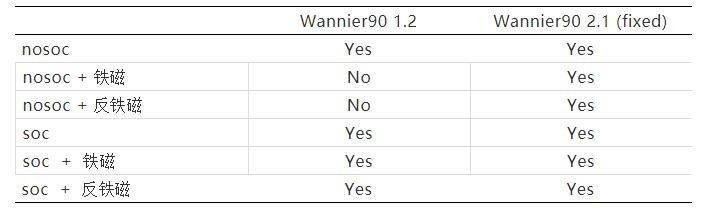
因为2.1版本是可以与VASP结合的最新版本。但是2.1版本默认安装与VASP接口并不好,主要是借助肖承诚博士写了一个Fortran的接口(https://github.com/Chengcheng-Xiao/VASP2WAN90_v2_fix),需要注意的是这个接口是针对VASP 5.4.4版本的。1.2版本与VASP的接口是好的,所以1.2版本默认安装就好。表1对比了两个版本的不同,1.2版本的主要缺点就在于不能构建向上自旋和向下自旋的能带,也就是没有自旋轨道耦合作用的铁磁和反铁磁体系。(至少老王没有想到好办法可以实现)
表1. 两个版本Wannier90功能对比。soc代表自旋轨道耦合作用,nosoc代表非自旋轨道耦合作用
1. 安装
1.1 wannier90 2.1安装
首先,解压安装包
tar -zxvf wannier90-2.1.0.tar.gz
其次,进入文件夹
cd wannier90-2.1.0/
然后,准备编译文件(这里老王用的是ifort,注意要检查ifort和mpiifort执行命令)
cp config/make.inc.ifort make.inc
接着,编译
make
完成后,编译库,得到libwannier.a文件
make lib
1.2 VASP编译(注意以上接口VASP2WAN90_v2_fix只针对VASP 5.4.4)
首先拷贝VASP2WAN90_v2_fix接口文件中的mlwf.patch 到VASP代码Src目录下。然后执行如下命令。
patch -p0 < mlwf.patch
接着在VASP makefile.include 文件中加入下面两行。注意路径。
CPP_OPTIONS+=-DVASP2WANNIER90v2
LLIBS+=/path/to/your/wannier90_distro/libwannier.a
最后编译即可
make all
2. 构建wannier紧束缚模型 (后台回复‘wannier’可得下文案例)
构建wannier紧束缚模型的过程包括三步:
第一步,常规的自洽计算
第二步,能带分析,得到费米面附近的主要轨道
第三步,Wannierization
2.1 nosoc 体系
以MoSi2N4单层为例。(参考Chemical vapor deposition of layered two-dimensional MoSi2N4 materials一文)
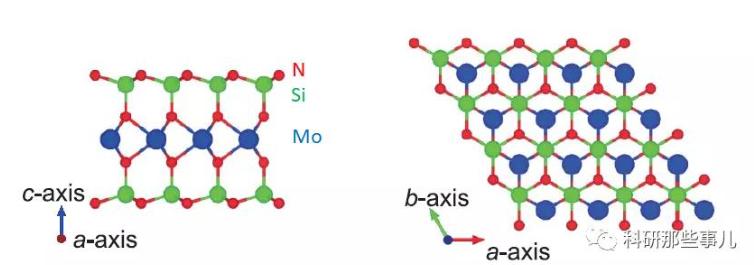
图1. MoSi2N4单层的晶体结构。
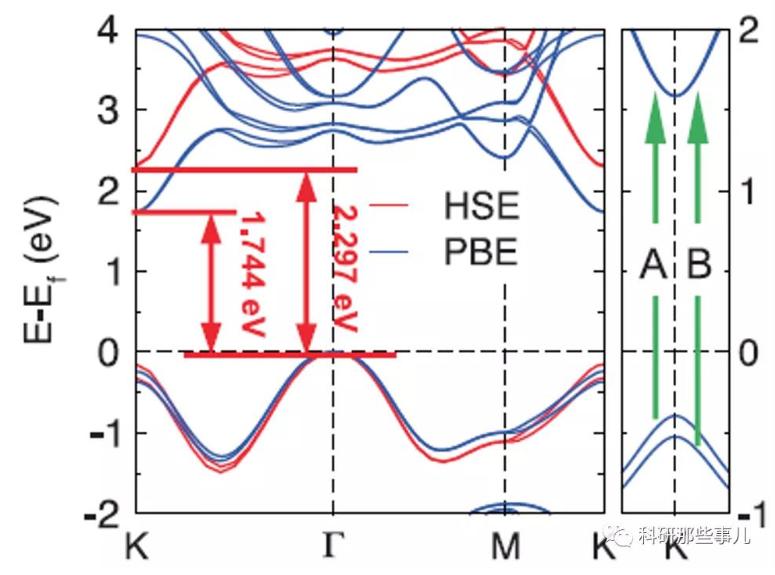
图2. MoSi2N4的能带结构。
2.1.1 自洽计算
以下为自洽计算INCAR文件。
Global Parameters
ISTART = 1 (Read existing wavefunction; if there)
LREAL = .FALSE. (Projection operators: automatic)
ENCUT = 500 (Cut-off energy for plane wave basis set, in eV)
PREC = High (Precision level)
LWAVE = .TRUE. (Write WAVECAR or not)
LCHARG = .TRUE. (Write CHGCAR or not)
Static Calculation
ISMEAR = 0 (gaussian smearing method)
SIGMA = 0.05 (please check the width of the smearing)
NELM = 60 (Max electronic SCF steps)
EDIFF = 1E-08 (SCF energy convergence; in eV)
2.1.2 能带分析
拷贝自洽计算的CHGCAR文件到能带计算目录下,加入参数ICHARG = 11, LORBIT = 11, 即可计算能带并且得到PROCAR文件,PROCAR文件可以用于fatband分析。(fatband 方法后续在本公众号会更新)
能带计算INCAR如下:
Global Parameters
ISTART = 1 (Read existing wavefunction; if there)
LREAL = .FALSE. (Projection operators: automatic)
ENCUT = 500 (Cut-off energy for plane wave basis set, in eV)
PREC = High (Precision level)
LWAVE = .TRUE. (Write WAVECAR or not)
LCHARG = .TRUE. (Write CHGCAR or not)
Static Calculation
ISMEAR = 0 (gaussian smearing method)
SIGMA = 0.05 (please check the width of the smearing)
NELM = 60 (Max electronic SCF steps)
EDIFF = 1E-08 (SCF energy convergence; in eV)
ICHARG = 11
LORBIT = 11
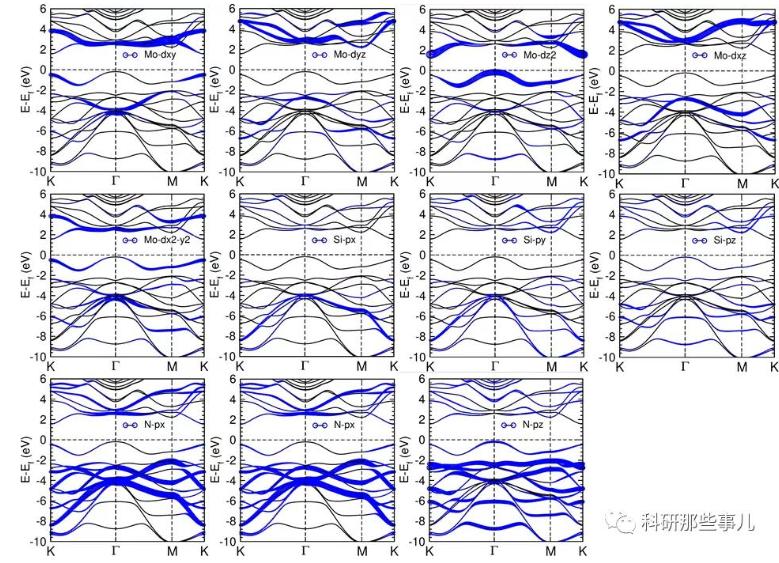
图3,MoSi2N4的fatband图。
从图3看费米面附近的能带成分主要是Mo原子的d轨道和N原子的p轨道。
2.1.3 Wannierization
通过上面图2,我们发现费米面附近主要是Mo原子的d轨道和Si,N原子的p轨道。后面解释为什么加了Si的p轨道。因此我们设置投影部分为,
begin projections
Mo : d
Si : p
N : p
end projections
wannier90.win 文件设置为:
num_bands = 48 #num_bands = NBANDS of INCAR >= num_wann
num_wann = 23 # number of wannier bands
dis_win_min = -20.00d0
dis_win_max = 30d0
dis_froz_min = -11.50d0 # energy window
dis_froz_max = 4.0d0
#dis_num_iter = 1000
num_iter = 200
num_print_cycles = 20
#spinors = .true.
# projections
begin projections
Mo : d
Si : p
N : p
end projections
#Bandstructure plot
#restart = plot
bands_plot = true
#fermi_energy = 7.9099
#fermi_surface_plot = true
begin kpoint_path
K -0.3333 0.6666 0.0 G 0.0 0.0 0.0
G 0.0 0.0 0.0 M 0.0 0.5 0.0
M 0.0 0.5 0.0 K -0.3333 0.6666 0.0
end kpoint_path
bands_num_points 101
bands_plot_format gnuplot xmgrace
这里关键是num_wann的设置,num_wann <= num_bands, 而num_bands与INCAR中NBANDS是一样的。
num_wann大小和投影轨道数和投影原子数有关。
计算细节如下:
s轨道1个电子记1,p轨道3个电子记3,d轨道5个电子记5。
num_wann = 1 x 5 + 2 x 3 + 4 x 3 = 23
其中1,2,4为原胞中Mo,Si,N的数量,3,5为p和d轨道的电子数。
begin projections
Mo : d
Si : p
N : p
end projections
VASP中除INCAR外,KPOINTS,POTCAR,POSCAR均与自洽计算一致。
INCAR在自洽计算的基础上添加LWANNIER90 参数,更多wannier投影参数控制可以参考肖承诚博士VASP2WAN90_v2_fix接口的GitHub。
https://github.com/Chengcheng-Xiao/VASP2WAN90_v2_fix/wiki/Keywords
具体INCAR设置如下:
Global Parameters
ISTART = 1 (Read existing wavefunction; if there)
LREAL = .FALSE. (Projection operators: automatic)
ENCUT = 500 (Cut-off energy for plane wave basis set, in eV)
PREC = High (Precision level)
LWAVE = .TRUE. (Write WAVECAR or not)
LCHARG = .TRUE. (Write CHGCAR or not)
Static Calculation
ISMEAR = 0 (gaussian smearing method)
SIGMA = 0.05 (please check the width of the smearing)
NELM = 60 (Max electronic SCF steps)
EDIFF = 1E-08 (SCF energy convergence; in eV)
LWANNIER90 = TRUE
注意,INCAR中使用NPAR参数会出错。
计算结果如下:
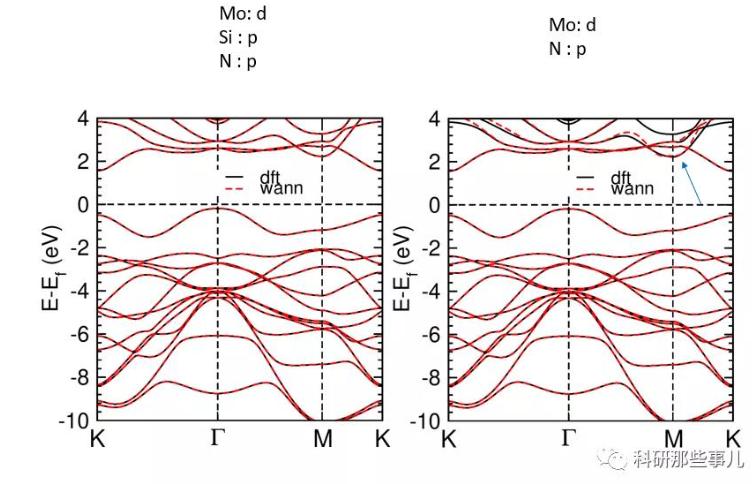
图4. 不同轨道投影的结果。
由于,Si的p轨道在M点价带位置有贡献,而不考虑Si 的p轨道会导致这个位置拟合的不好。所以我们选择了Si的p轨道。
2.1.4 影响投影质量的关键参数
=> num_bands
总能带数num_bands,要有足够多的DFT能带数,以至于足够覆盖所需要研究的能带以及覆盖投影子具有投影成分的能带。
=> 投影轨道选择
选择投影轨道之前,请彻底做一次能带成分分析,也就是画Fatband图和PDOS图。确认费米面附件的轨道成分,把这些轨道作为投影轨道。
begin projections
Mo : d
Si : p
N : p
end projections
=>能量窗口
包括解纠缠窗口和Frozen窗口。这两个能量窗口是相对于没有进行费米能修正之前的能带的。Frozen窗口里尽量包含整数条能带,尽量不包含其他未投影的轨道。dis_froz_min的设置有时候也可以设置小点,这样可以包括更多的能带,以至于收敛更快。
dis_win_min = -20.00d0
dis_win_max = 30d0
dis_froz_min = -11.50d0 # energy window
dis_froz_max = 4.0d0
=> k-mesh密度
增加k-mesh 密度。尤其是在拓扑半金属中k空间中较小区域发生能带反转的是时候。增加kmesh的意义在于可以得到更远距离的hopping,对于金属体系比较重要。
tips:
建议一开始设置num_iter=0,看看你构造的Wannier函数的spread怎么样。如果spread太大,那就调节这些参数,使得这个spread减小。如果你实在没辙了,那就使用num_iter吧
2.1.4 判断投影质量的方法
在投影过程中判断。主要是wannier90.wout中的WF centre 和spreads。WF centre在原子位置附近。spread大小于晶格常数相当,越小越好。
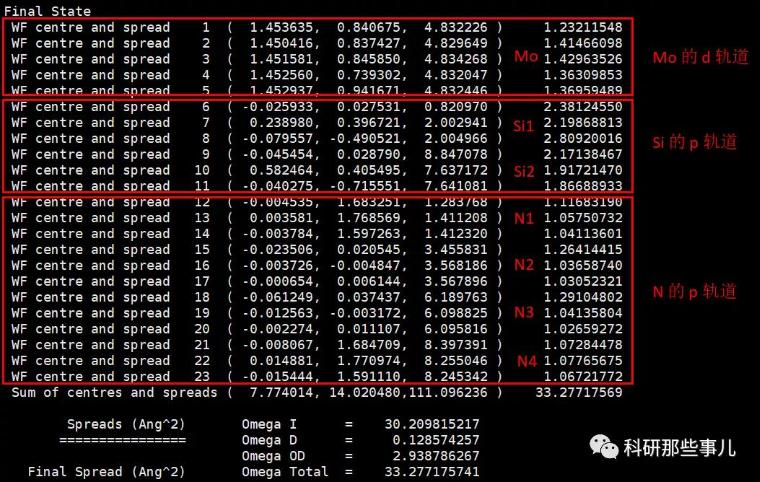
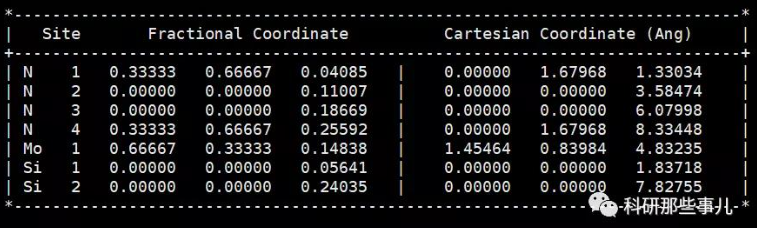
括号中是 wannier函数的中心,最后一列是 Spread。对比笛卡尔坐标我们可以看出Mo,Si,N原子依次排布。
另外,如图4,可以通过对比DFT的能带和Wannier函数插值后的能带。看看会不会相等,如果你看到了一些曲折的条纹,那么说明你的Wannier函数不够局域。
2.2 soc 体系 (包括 soc, soc + 铁磁, soc + 反铁磁)
同样以MoSi2N4单层为例。
2.2.1 自洽计算
自洽计算在nosoc基础上添加 LSORBIT = TRUE, 改用vasp_ncl 脚本提交。
2.2.2 能带分析
能带分析与nosoc相同。一般能带成分不会发生改变,所以投影轨道也不需要发生改变。
2.2.3 Wannierization
这里注意,首先需要打开 spinors = .true. ,
其次,修改num_wann到nosoc的两倍。这里是46, nosoc是23。
顺便调整num_bands 到大于num_wann 的值,注意要等于NBANDS。
num_bands = 96 #num_bands = NBANDS of INCAR >= num_wann
num_wann = 46 # number of wannier bands
dis_win_min = -20.00d0
dis_win_max = 30d0
dis_froz_min = -11.50d0 # energy window
dis_froz_max = 4.0d0
#dis_num_iter = 1000
num_iter = 200
num_print_cycles = 20
spinors = .true.
# projections
begin projections
Mo : d
Si : p
N : p
end projections
#Bandstructure plot
#restart = plot
bands_plot = true
#fermi_energy = 7.9099
#fermi_surface_plot = true
begin kpoint_path
K -0.3333 0.6666 0.0 G 0.0 0.0 0.0
G 0.0 0.0 0.0 M 0.0 0.5 0.0
M 0.0 0.5 0.0 K -0.3333 0.6666 0.0
end kpoint_path
bands_num_points 101
bands_plot_format gnuplot xmgrace
结果如下:
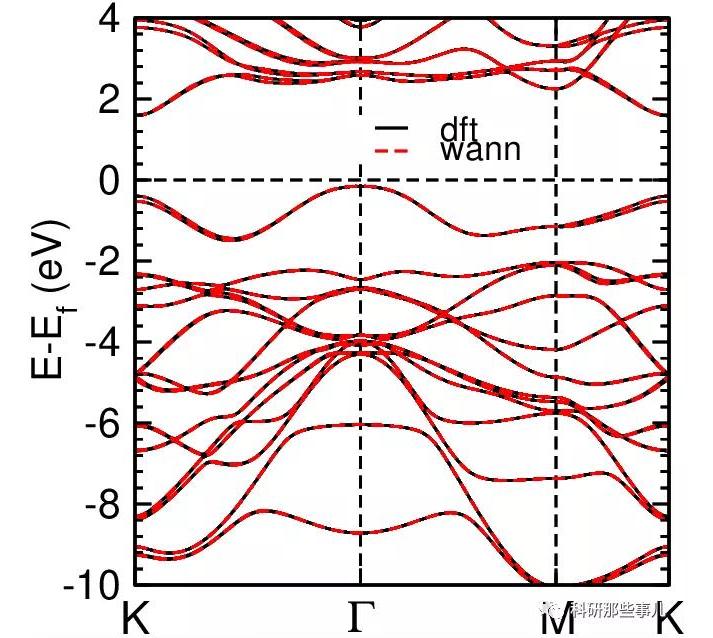
图5. MoSi2N4自旋轨道耦合能带图。
2.3 nosoc + 铁磁 (包括 nosoc + 铁磁 和 nosoc + 反铁磁)
以MnBi2Te4单层为例。
前两个步骤是一样的。我们直接来说第三步,wannierization。
在这里我们需要准备两个文件分别对应自旋向上的设置和自旋向下的设置。
wannier90.up.win 和 wannier90.dn.win
INCAR中在之前nosoc基础上添加 ISPIN = 2。
Global Parameters
ISTART = 1 (Read existing wavefunction; if there)
LREAL = .FALSE. (Projection operators: automatic)
ENCUT = 500 (Cut-off energy for plane wave basis set, in eV)
PREC = High (Precision level)
LWAVE = .TRUE. (Write WAVECAR or not)
LCHARG = .TRUE. (Write CHGCAR or not)
Static Calculation
ISMEAR = 0 (gaussian smearing method)
SIGMA = 0.05 (please check the width of the smearing)
NELM = 60 (Max electronic SCF steps)
EDIFF = 1E-08 (SCF energy convergence; in eV)
ISPIN = 2
LWANNIER90 = TRU
能带分析发现,Mn的d轨道,Bi和Te的p轨道对费米面附近影响都比较大。所以我们给出如下投影轨道。
wannier90.up.win
num_bands = 96
begin projections
Mn : d
Bi : p
Te : p
end projections
wannier90.dn.win
num_bands = 96
begin projections
Mn : d
Bi : p
Te : p
end projections
在反铁磁体系中两个不同自旋的原子可以用分数坐标来指定。假设MnBi2Te4是AB堆垛。则wannier90.up.win 中,
begin projections
f= 0 0 0 : d
Bi : p
Te : p
end projections
wannier90.dn.win 中,
begin projections
f= 0 0 0.5 : d
Bi : p
Te : p
end projections
结果如下:
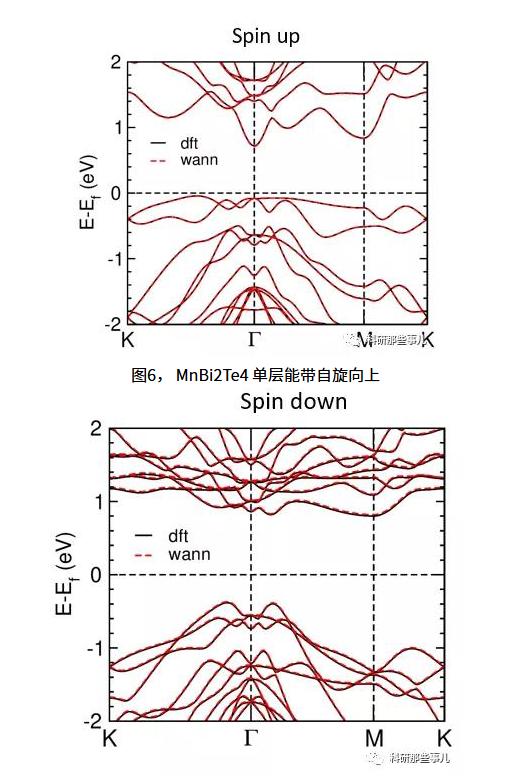
图7, MnBi2Te4 单层能带自旋向下
希望大家多多练习,以上理解如有不妥,请指出。如需进一步讨论可以在公众号后台回复。如需转载请后台联系老王,谢谢。
参考资料:(以下两篇里有很多注意点,请大家参考学习)
[1] Wannier90输入文件中num_wann, num_bands, 和energy window等参数设置规则 (http://blog.sciencenet.cn/blog-2909108-1154273.html)
[2]构造Wannier90函数的要点 (https://www.jianshu.com/p/ed0c5fd0d14f) ---以上内容最初来自“材料基因论坛”的Brook斑竹,因为没有找到原帖,故而找了这个转载版本。
特别声明:本文由“天玑算”用户上传、授权发布,以上内容(含文字、图片、视频)不代表本网站观点或立场;如其他媒体、网站或个人从本网站转载使用,须保留本网站注明的“来源”,并自负版权等法律责任;作者如果不希望被转载或者联系转载稿费等事宜,可以在文未添加注释。
评论
雷哈哈

干货推荐
研究生有限元复习重点
爽子
67 6
lammps中文教程5
春风得意马蹄疾
47 2
提取文献数据点,你只知道GetData?
木若林溪
557 1
小胶质细胞
Mr弘🔬
62 8
计算机材料设计Materials-Studio教程5
活着
32 2
一篇读懂紫外-可见吸收光谱(UV-Vis)
奥黛丽赫●猫
147 4