
寡核苷酸合成简史
引言:
朱利安·巴恩斯(Julian Barnes)曾撰写《世界历史的10½章》,这是一部巧妙概括宏大叙事的文学杰作。相比之下,寡核苷酸合成的历史最多只能算是其中的一个小逗号,或一个转瞬即逝的文学瞬间。虽然缺乏巴恩斯式的艺术性,这篇文章试图用简单的笔触概述寡核苷酸合成的发展历程,将数十年的创新浓缩为短短几页。它并非全面综述,而更像是一篇评论,遗憾的是,无法完整呈现化学家们在这一领域中的巨大贡献。这些先驱奠定了化学在过去40年中应用于生物学最重要的发展之一的基础。若无他们的成就,分子生物学领域几乎不会有今天的面貌。
在合成有机化学的黄金时代,当复杂结构的合成因突破性的反应而成为可能时,几乎没有顶尖化学家将注意力转向寡核苷酸合成。为何如此?或许是因为这个领域看似简单——线性结构、有限的构建模块和化学过程的重复性。然而,设计保护基、保护基的添加与去除、磷酸化技术的掌握以及分离方法的开发,这些挑战都需要非凡的创造力。真正推动该领域发展的动力并非纯粹的学术好奇心,而是为了解决具体问题的实际需求——无论是在碳水化合物、杂环化合物还是磷化学领域——以应对推动其他科学领域发展的工具需求。
寡核苷酸合成的历史始于20世纪中期。在此之前,几乎没有将寡核苷酸作为研究重点的理由。当时,DNA刚被确认为一种高分子,而RNA尚未以天然状态分离出来。然而到了20世纪50年代,对天然多核苷酸及其酶解产物的化学与结构的快速理解,为合成策略奠定了基础。在化学合成方法尚未出现的情况下,利用多核苷酸磷酸化酶进行的酶促合成——由格伦贝格-马纳戈(Grunberg-Manago)等人开创——为生化研究提供了多核苷酸底物。
有趣的是,寡核苷酸合成的起源并非直接为了寡核苷酸本身,而是磷酸化研究的副产物,这些研究聚焦于多磷酸、核苷酸辅酶及其他辅因子的研究背景。这种背景为理解寡核苷酸和多磷酸二酯合成的演化提供了宝贵的历史视角。
1. 早期磷酸化研究
磷酸化研究的历史早于寡核苷酸合成,并为其发展奠定了基础。尽管早期糖磷酸及相关化合物的合成中广泛使用了磷酰氯,替代性方法很快出现。例如,贝尔(Baer)及其同事从1948年开始研究磷脂二酯的合成,使用了(PhO)₂POCl 和 PhOPOCl等试剂。尽管早期面临诸多挑战,如形成不必要的对称二酯副产物,但这些努力标志着寡核苷酸合成的起步。
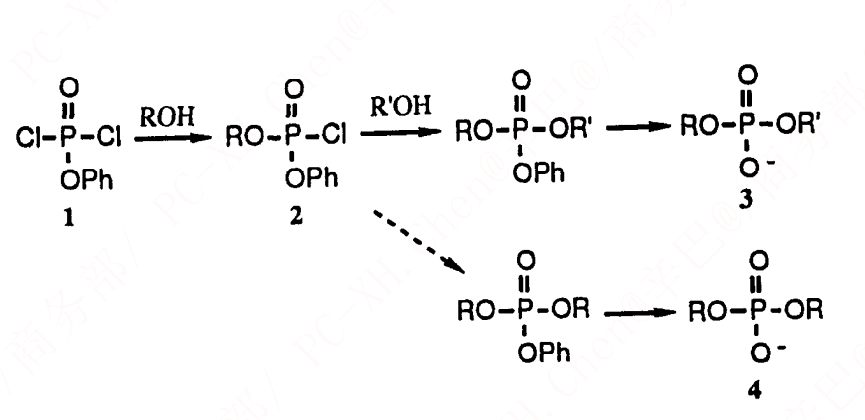
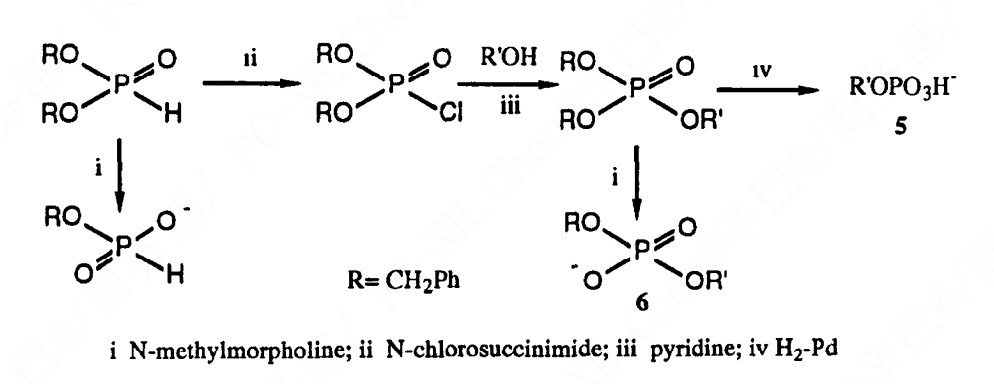
剑桥学派在亚历山大·托德(Alexander Todd)的领导下,对磷化学进行了开创性研究,重点在于辅酶合成。苄基保护基的引入是一个关键创新,它可以通过加氢或亲核取代去除。这一突破催生了多种基于烷基的保护基,促进了对称和非对称磷酸的合成。
在此期间,五价磷(P(V))和三价磷(P(III))氧化态的许多基础磷化学方法得以确立。尽管这些方法最初为更广泛的应用而开发,但它们后来被改编用于寡核苷酸合成及其类似物,包括酰胺化合物和硫代化合物的合成。
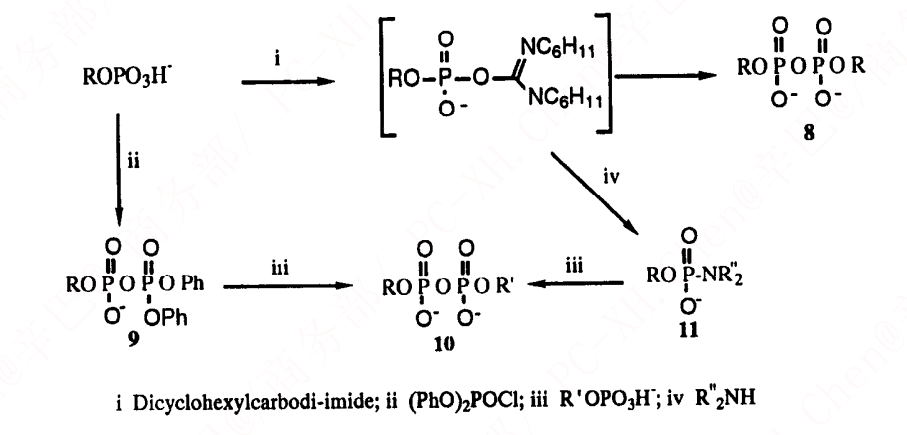
完全保护的中间体的效果显著降低,除非能够迅速去保护。因此,较低程度的保护更为可取。于是,一系列方法被开发出来用于单酯的活化,例如腺苷5'-磷酸(AMP)(方案4)。例如,环己基二氯化碳酰胺(8)和芳基磺酰氯可以迅速生成对称的焦磷酸(8)(II)。
Michelson证明了(PhO)₂POCl能够产生活化的中间体(9),这些中间体几乎处于稳定的边缘,但可以与第二组分反应,生成所需的非对称多磷酸(10)(12)。解决这一挑战的关键在于形成磷酰胺酸(11)及相关结构,这些结构本身稳定,但能够通过P-N键断裂发生反应(方案4)(6,13)。
磷酸的亲核性比醇强,使得焦磷酸和三磷酸的形成速度更快。尽管如此,在特定条件下,尤其是近距离效应下,核苷S-磷酰咪唑酯能够在模板指导的反应中形成寡核苷酸(14)。此外,Gilham和Khorana发现,碳酰胺和芳基磺酰卤化物能够实现磷酸单酯的酯化反应,形成二酯,尽管反应速率较慢(15)。
这段旅程始于1958年,当时Khorana及其同事为序列定义的寡核苷酸的合成铺平了道路,这一领域后来被全球研究人员扩展。这一开创性工作不仅推动了磷酸二酯化学的发展,也为使用酰基(在A、G和C上的保护)和二甲氧基三苯基甲烯基(用于核苷-S-O保护)等基团的碱基保护策略奠定了基础,并扩大了保护基团的应用范围。这些发展促成了链延伸的多种策略。
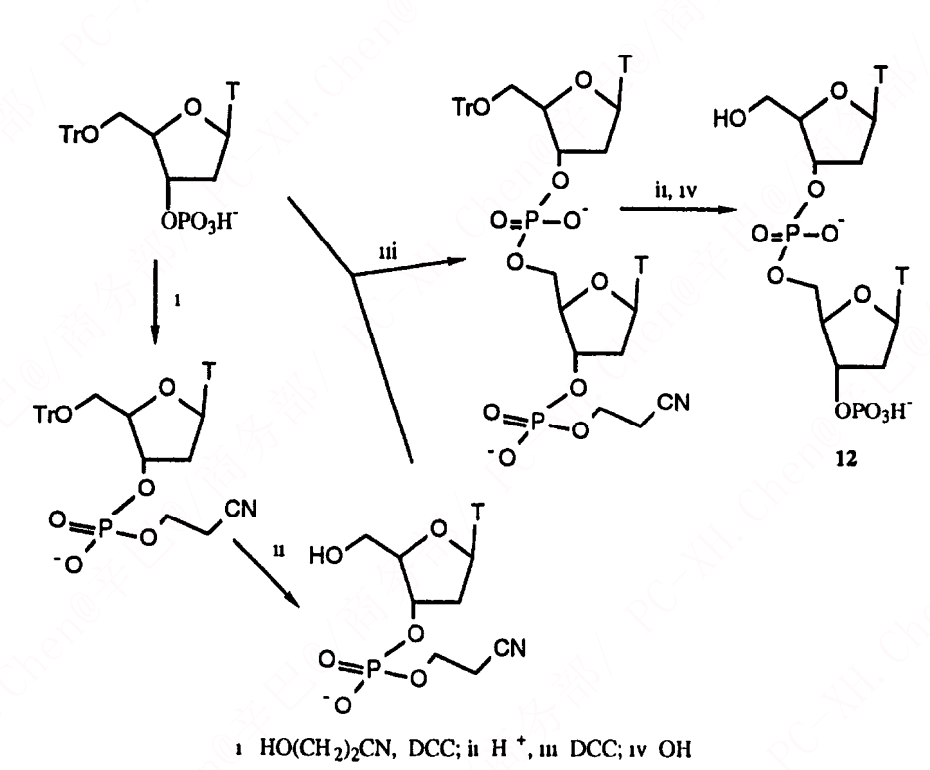
1961年,首次成功合成了二核苷酸TpTp(方案5),使用DCC作为偶联剂,尽管后来的研究表明,受阻的芳基磺酰氯更具优势(4)。在1960年代,一个主要的生物学挑战是完全阐明遗传密码。这涉及到二核苷酸、三核苷酸和四核苷酸的精密合成,将这些合成物酶促转化为聚脱氧核糖核苷酸,随后是具有重复序列的聚核糖核苷酸。使用这些序列在体外蛋白合成系统中帮助最终完成了密码子的分配。Khorana在1966年的哈维讲座中捕捉到了当时的兴奋,并提到了其中涉及的详细化学过程(16)。
此后,合成了两个tRNA基因,包括可转录的fmet tRNA基因序列(17)。这些里程碑式的成果是重大的,可以说是登上了科研的巅峰。最近的一项工作由中国的Yu Wang及其团队领导(18),他们成功合成了酵母丙氨酸tRNA,并包括了所有的次要核糖核苷残基,这一成就堪称非凡。在这种情况下,主要使用了二酯偶联化学,随后通过酶促连接寡聚物区块。
使用DCC和磺酰卤化物的磷酸二酯偶联反应的化学尚未完全阐明,但可以明确的是,焦磷酸、三代磷酸和更高的多磷酸酯迅速形成,并且被酒精化的速率较慢。更为复杂的是,含有焦磷酸连接的寡聚物也被生成。与乙酸酐交换形成不稳定的乙酰磷酸酯,有效地切断了这些连接。
有趣的是,尽管磷酸基团上的保护基团在多磷酸合成中存在稳定性问题,但它们并未用于多酯合成中,在这种合成中并未出现类似问题。高产率和虽然繁琐但有效的纯化方法,为二酯化学的进一步发展提供了巨大动力,直到1970年代这一领域仍然是主流。
2. 磷酸三酯化学
1955年,首批不对称二核苷酸磷酸的合成通过三酯化学方法实现。经过一段停滞期后,这一领域的工作在多个实验室恢复,特别是Letsinger(19)和后来的Reese(20)实验室。研究的重点是两个主要问题。第一个问题是确定合适的磷酸基团保护方法,以形成中性、易于处理的三酯产物,这些产物可以容易地去保护。第二个更具挑战性的问题是如何激活偶联反应,同时避免形成对称产物。
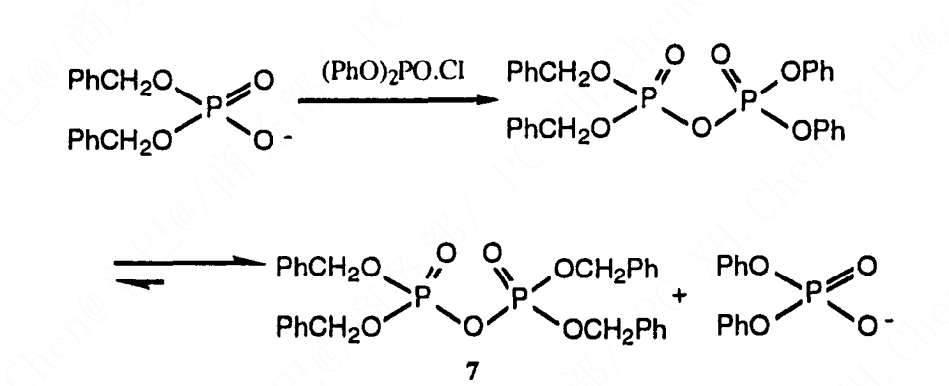
与此同时,一些战略性解决方案应运而生,例如Catlin和Cramer提出的关于如何安排核苷酸羟基保护以便在一个或两个方向上进行链延伸。此外,他们还探讨了如何更高效地进行块凝聚反应(21)。这需要合成终端和非终端保护单元。尽管这些保护基团的开发,尤其是在核糖核苷酸系列中,增加了化学反应的复杂性,但单体单位的顺序添加最终成为了首选方法。
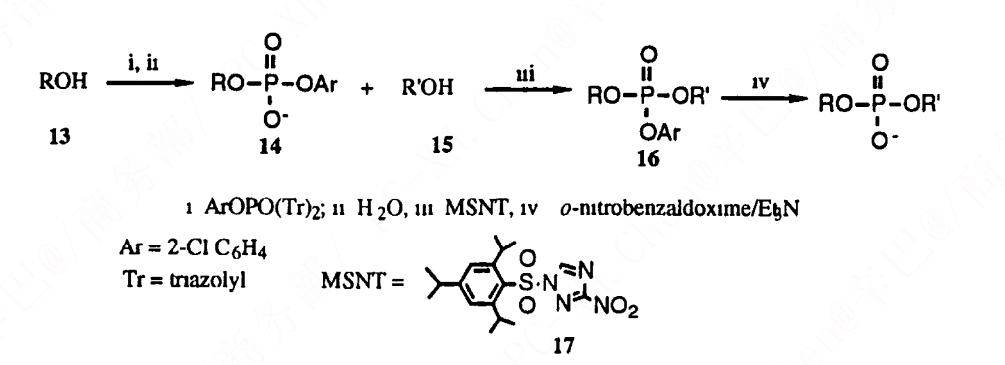
磷酸保护问题通过多种方式得以解决。由Reese等人广泛发展的芳基基团最初具有意外的缺点。在一个磷酸三酯(如方案6中的16)中,预计芳氧基团被氢氧根离子置换的速率要远大于核苷酸残基的置换速率(16;ROH,R'OH),这一点基于早期的三酯水解研究。然而,实际上,最多发生了3%的链断裂。后来发现,这一现象是由于在五配位反应中间体的伪旋转平衡所导致的(22)。通过调整芳基功能并使用醛肟离子(即对磷氟化神经毒气的解毒剂!),链断裂问题大部分得以克服。
一个链延伸反应的例子可以在方案6中看到,其中S-二甲氧基三苯基甲烯基脱氧核苷酸3'-芳基磷酸(14)被加入到生长链的S位(15)。
需要注意的是,虽然磷酸三酯通过P-O断裂的置换反应固有地存在链断裂问题,但通过C-O断裂的去保护(通过置换或消除)并未受到影响。这导致了氰乙基基团的开发,在这个过程中变得非常重要。有趣的是,甲基基团在1977年由Daub和van Tamelin(23)引入,它会迅速被硫代负离子置换。然而,直到很久以后,它才被广泛应用,并在磷酸三酯化学中发挥了重要作用。
研究了多种偶联试剂,起初是TPSCl。芳烷磺酰氮杂环化合物被发现尤其有效,硝基三氮唑(17)与催化剂N-甲基咪唑一起被广泛使用。尽管在磷酸化步骤中形成的确切物种尚不完全清楚,但高产率和短反应时间的实现使得链的组装变得更加迅速。需要认识到,溶液相化学反应是这一新化学的核心发展,许多实验室为此作出了贡献。
3. 固相化学
早在1965年,Letsinger及其同事就做出了两项重要贡献。首先,他们重新启动了磷酸三酯化学,正如前文所述。其次,与Merrifield在肽合成方面的工作并行,他们开始研究在固相支持物上延长核苷酸链(19)。这导致了众多实验室的研究爆发,集中于开发固相支持物和将第一个残基连接到支持物的方法(例如,参见K&sel和Seliger,参考文献24)。
最初,通过连续偶联步骤合成延长的寡聚链取得的成功有限,产率并不特别令人满意。回顾起来,这可能并非完全由于支持物的性质,而更多是由于使用了不太适合固相的二酯化学。然而,在1970年代中期,当应用了三酯化学时,产率显著提高。值得注意的是,大约10年后,产率大幅提高,反应周期时间缩短。这一发展使得这一过程能够实现自动化,在Gait、Itakura和Koster的实验室中,利用了方案6中显示的化学方法。此外,高效液相色谱(HPLC)开始用于产物纯化(25-27)。因此,寡脱氧核苷酸更容易获得,用于生物化学应用。这一时期也见证了大量研究需求,涉及寡核苷酸作为探针、引物、连接子、定向诱变、基因合成以及蛋白质-核酸相互作用研究(28,29)。固相合成的现代时代开始了。
与液相合成相比,线性结构的固相合成具有显著优势。在液相中,必须考虑更复杂的保护方案,因为人们认为,单向线性添加单体单位可能不是构建大结构的最有效方法;可能需要进行块偶联。相比之下,在固相化学中,唯一的要求是带有附着的核苷酸的支持物(例如,13)和一组四种单体。例如,采用三酯化学时,这些单体可以表示为(14)。简单来说,通过适当的激活,偶联反应发生,来自(16,方案6)的DMT残基可以通过酸去除,释放S-羟基进行进一步偶联。所有其他保护基团都是碱敏性的,可以在合成完成后去除。随着循环产率超过95%,顺序添加单体成为首选方法。虽然使用了二聚体块(共16个),但它们未进一步追求。
4. 磷烯和磷酰胺化学
长期以来,人们已经认识到P(V)衍生物的反应性远高于相应的P(III)化合物。例如,PCl₃和P(OCH₃)₃与POCl₃和PO(OCH₃)₃的水解或等效反应突显了这种差异。降低寡聚合物合成中偶联时间的一种方法是操作在P(III)氧化态。
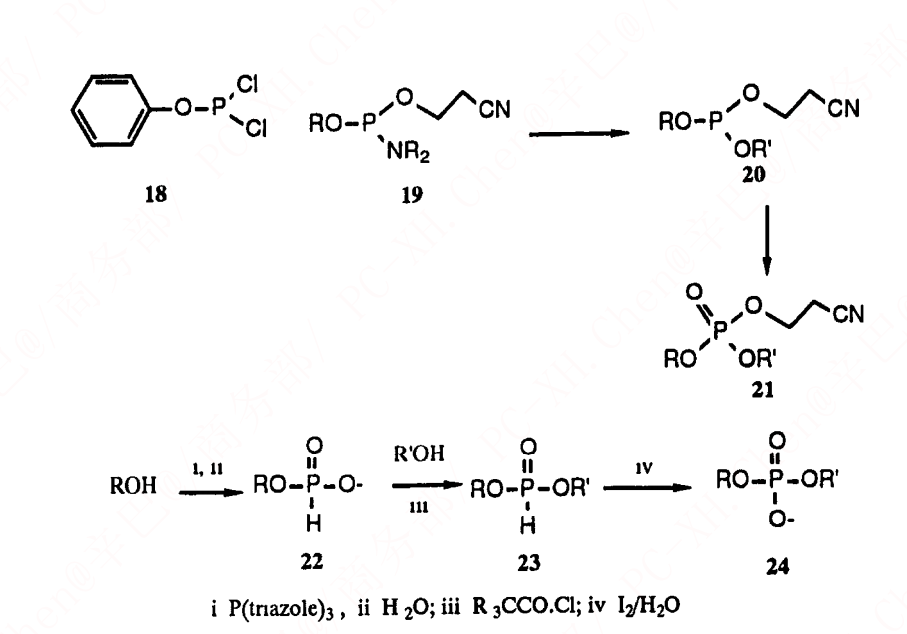
1976年,Letsinger及其同事意识到这一点,并证明了2-氯苯基磷酸二氯化物(18)以及三氯乙酯能够在低温下磷烯化3’-O-保护的胸腺苷。随后加入第二个核苷成分,经过氧化,成功获得了二胸腺苷磷酸(方案7)(30)。这标志着寡聚合物合成的重大进展。磷酸氯化物被发现具有很高的反应性,但可能过于活跃,无法常规使用。然而,不久后,Beaucage和Caruthers发现可以合成、储存并激活核苷-3’-O-磷酰胺化物(如19),以用于偶联反应。该过程由酸催化,形成磷酰胺化物(20),然后可以氧化生成磷酸二酯(21),这是延长链的产物,准备进入下一个核苷添加周期(31)。这种方法后来成为自动化链组装的最广泛使用的方法(32)。P(III)化学的多样性随后导致了对基本寡聚物结构的各种修改。
5. H-磷酸酯化学
不久后,发生了进一步有趣的发展。两个研究小组发现,核苷3’-H-磷酸酯(22)可以被激活并迅速偶联,形成二酯H-磷酸酯,高产率地进行,且该过程可自动化以进行寡聚体组装(33,34)。这种二酯H-磷酸酯(23)可以氧化为磷酸盐(24),硫化形成磷硫酸盐,或氨基化生成磷酰胺酸盐(如(20)),所有这些反应都以清洁、高效的方式进行。对于寡核苷酸类似物合成的影响是巨大的。值得注意的是,Matteucci和Froehler指出,早期一些二核苷酸磷酸盐和二酯的合成就是使用了H-磷酸酯(33)
。
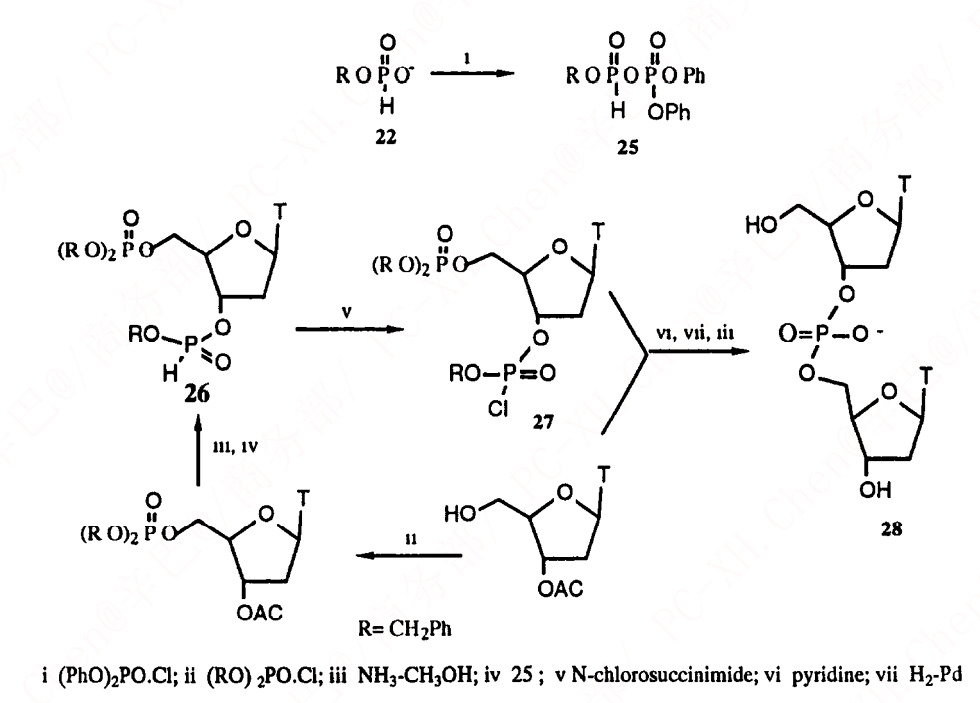
1952年,Corby及其同事提出,混合酸酐25(方案8)可以作为磷酸化剂,这一观点通过实验得到了验证。合成二核苷酸pTpT(28,方案8)就是一个例子,它涉及激活H-磷酸酯单酯(25)和不对称H-磷酸酯二酯(26),其中包含具有两种氧化态的磷(36)。早期工作的产率较低,可能是由于交换反应(例如25的交换),导致了相对不活跃的焦磷酸盐或多磷酸盐。Stawinski及其同事对此问题进行了进一步研究(37)。最近在使用H-磷酸酯方面的成功,归因于使用了受阻的酰基氯化物作为激活剂。
6. 寡核糖核酸合成
在考虑寡核糖核酸合成时,适用于寡脱氧核苷酸的相同原理也适用,但由于2’-羟基的存在,有一些额外的考虑因素。首先,必须保护2’-羟基,直到所有其他保护基团被去除,特别是磷酸保护基团,因为邻近羟基的三酯磷酸(或磷烯)本质上是不稳定的。碱催化的转酯化反应会导致链断裂,而酸催化则导致裂解并异构化为2’,5’-内核苷酸连接。5’-和2’-位置以及磷酸基团的保护基团差异已被广泛研究(20,24)。
已经测试了各种酰基保护基团用于5’-位置,但由于其显著的优点,二甲氧基三苯基甲基(DMT)基团仍然是最流行的。区分2’-和3’-位置的核糖核苷一直是一个挑战。2’-位置上的酰化是动力学上占优势的,但碱催化的迁移往往倾向于生成3’-O-酰化异构体。这种迁移可以通过慢速结晶逆转,这通常会产生大量的3’-O-酰化异构体,然后可以将其转化为2’-O-缩醛或缩酮。硅基团也会在碱性条件下发生迁移,但不如其他基团容易。通过单硅化2’,3’-二醇并进行分级,尽管不够优雅,但效果显著。
解决这一问题的最有价值贡献来自Markiewicz和Wiewiorbwski,他们证明了四异丙基二氯硅烷可以形成一个3’,5’-桥(29,方案9),使2’-位置保持自由,以便进行进一步的取代反应(38)。许多不同的2’-位置基团已经被探索,关键要求是2’-保护基团应能在不同的速率或不同的条件下去除,而与5’-保护基团的去除条件有所不同。甲氧四氢噁唑基(methoxytetrahydropyranyl)和四氢呋喃基团在短链寡核苷酸中取得了一些成功,但受到限制。在tRNA合成中,Ohtsuka及其同事使用了光敏的2-硝基苯基基团(39)以及苯甲酰基(18)。更复杂的缩酮基团(30)也已证明在酸催化下有效(40)。目前,t-丁基二甲基硅基(TBDMS)基团因可以通过非水解方法去除而获得了更大的关注。使用这种2’-保护基团与Ogilvie及其同事开发的磷酰胺化学相结合,已实现了机器辅助组装,尽管这仍不是完全常规的(41)。选择最佳的2’-保护基团仍是一个正在进行的研究课题。
第二个与2’-羟基相关的挑战是影响磷酸化过程的立体因素。在核糖核酸(RNA)合成中,偶联反应的速率通常低于脱氧核糖核酸(DNA)系列。磷酸三酯在RNA合成中大多已被磷酰胺化物取代,H-磷酸酯的使用较少。鉴于立体相互作用在单体合成和磷酸化过程中至关重要,因此可以推测,在需要具有不同氧化态的邻近位置的分支RNA中,H-磷酸酯化学,作为保护基团使用更小的氢原子,可能是更合适的选择。
7. 未来发展
DNA的机器合成目前已足以满足大多数可预见的应用。该领域的快速发展令人瞩目,循环产率现已超过99%,且寡聚体链长已超过100个核苷酸。RNA合成和纯化,尤其是2’-保护基团存在时,固有的挑战较大,但预计将变得像DNA合成一样常规。然而,RNA的链长可能永远保持较短。
新的挑战之一是规模化。用于治疗目的的脱氧寡聚体衍生物的大规模合成可能变得更加普遍。在这一领域,重新考虑溶液相或磷酸三酯化学,或寡聚物块偶联,可能具有重要价值。另一方面,小规模合成变得愈发重要,特别是在基因组测序中,需要大量的引物。此外,正在积极研究同时合成用于诊断和杂交应用的大量寡聚物阵列(“芯片”)(42)。在寡核苷酸合成领域仍有巨大的潜力,后续章节将重点介绍这些令人振奋的发展。
评论
土狗一号
干货推荐
模态分析到底在算啥?搞懂这个,结构为什么会自己振动就明白了
莫名其妙
64 4

vasp声子谱计算(DFPT)
王磊
774 4
顶级期刊子刊的含金量怎么样?
九妹
42 1
一篇读懂紫外-可见吸收光谱(UV-Vis)
奥黛丽赫●猫
148 4
血脑屏障超微结构
Mr弘🔬
118 9
计算机材料设计Materials-Studio教程5
活着
33 2