
CP2K计算能带结构与DOS图
能带结构是研究材料带隙,判断半导体类型的重要手段。对于了解材料的基态信息具有深远的意义,当前市面上能够计算能带结构与DOS图的软件也是非常繁多,例如说VASP,CP2K,QE,MS(非常不建议使用)等。许多文章上的能带结构明显是错误的,只能说是群众里面有坏人了,本期手册旨在介绍正确的能带结构输出流程。 CP2K作为一款学术开源软件,是周期性体系处理与计算的首选。通过cp2k进行能带结构的计算主要有如下的几步
1.文件准备:高对称点写法
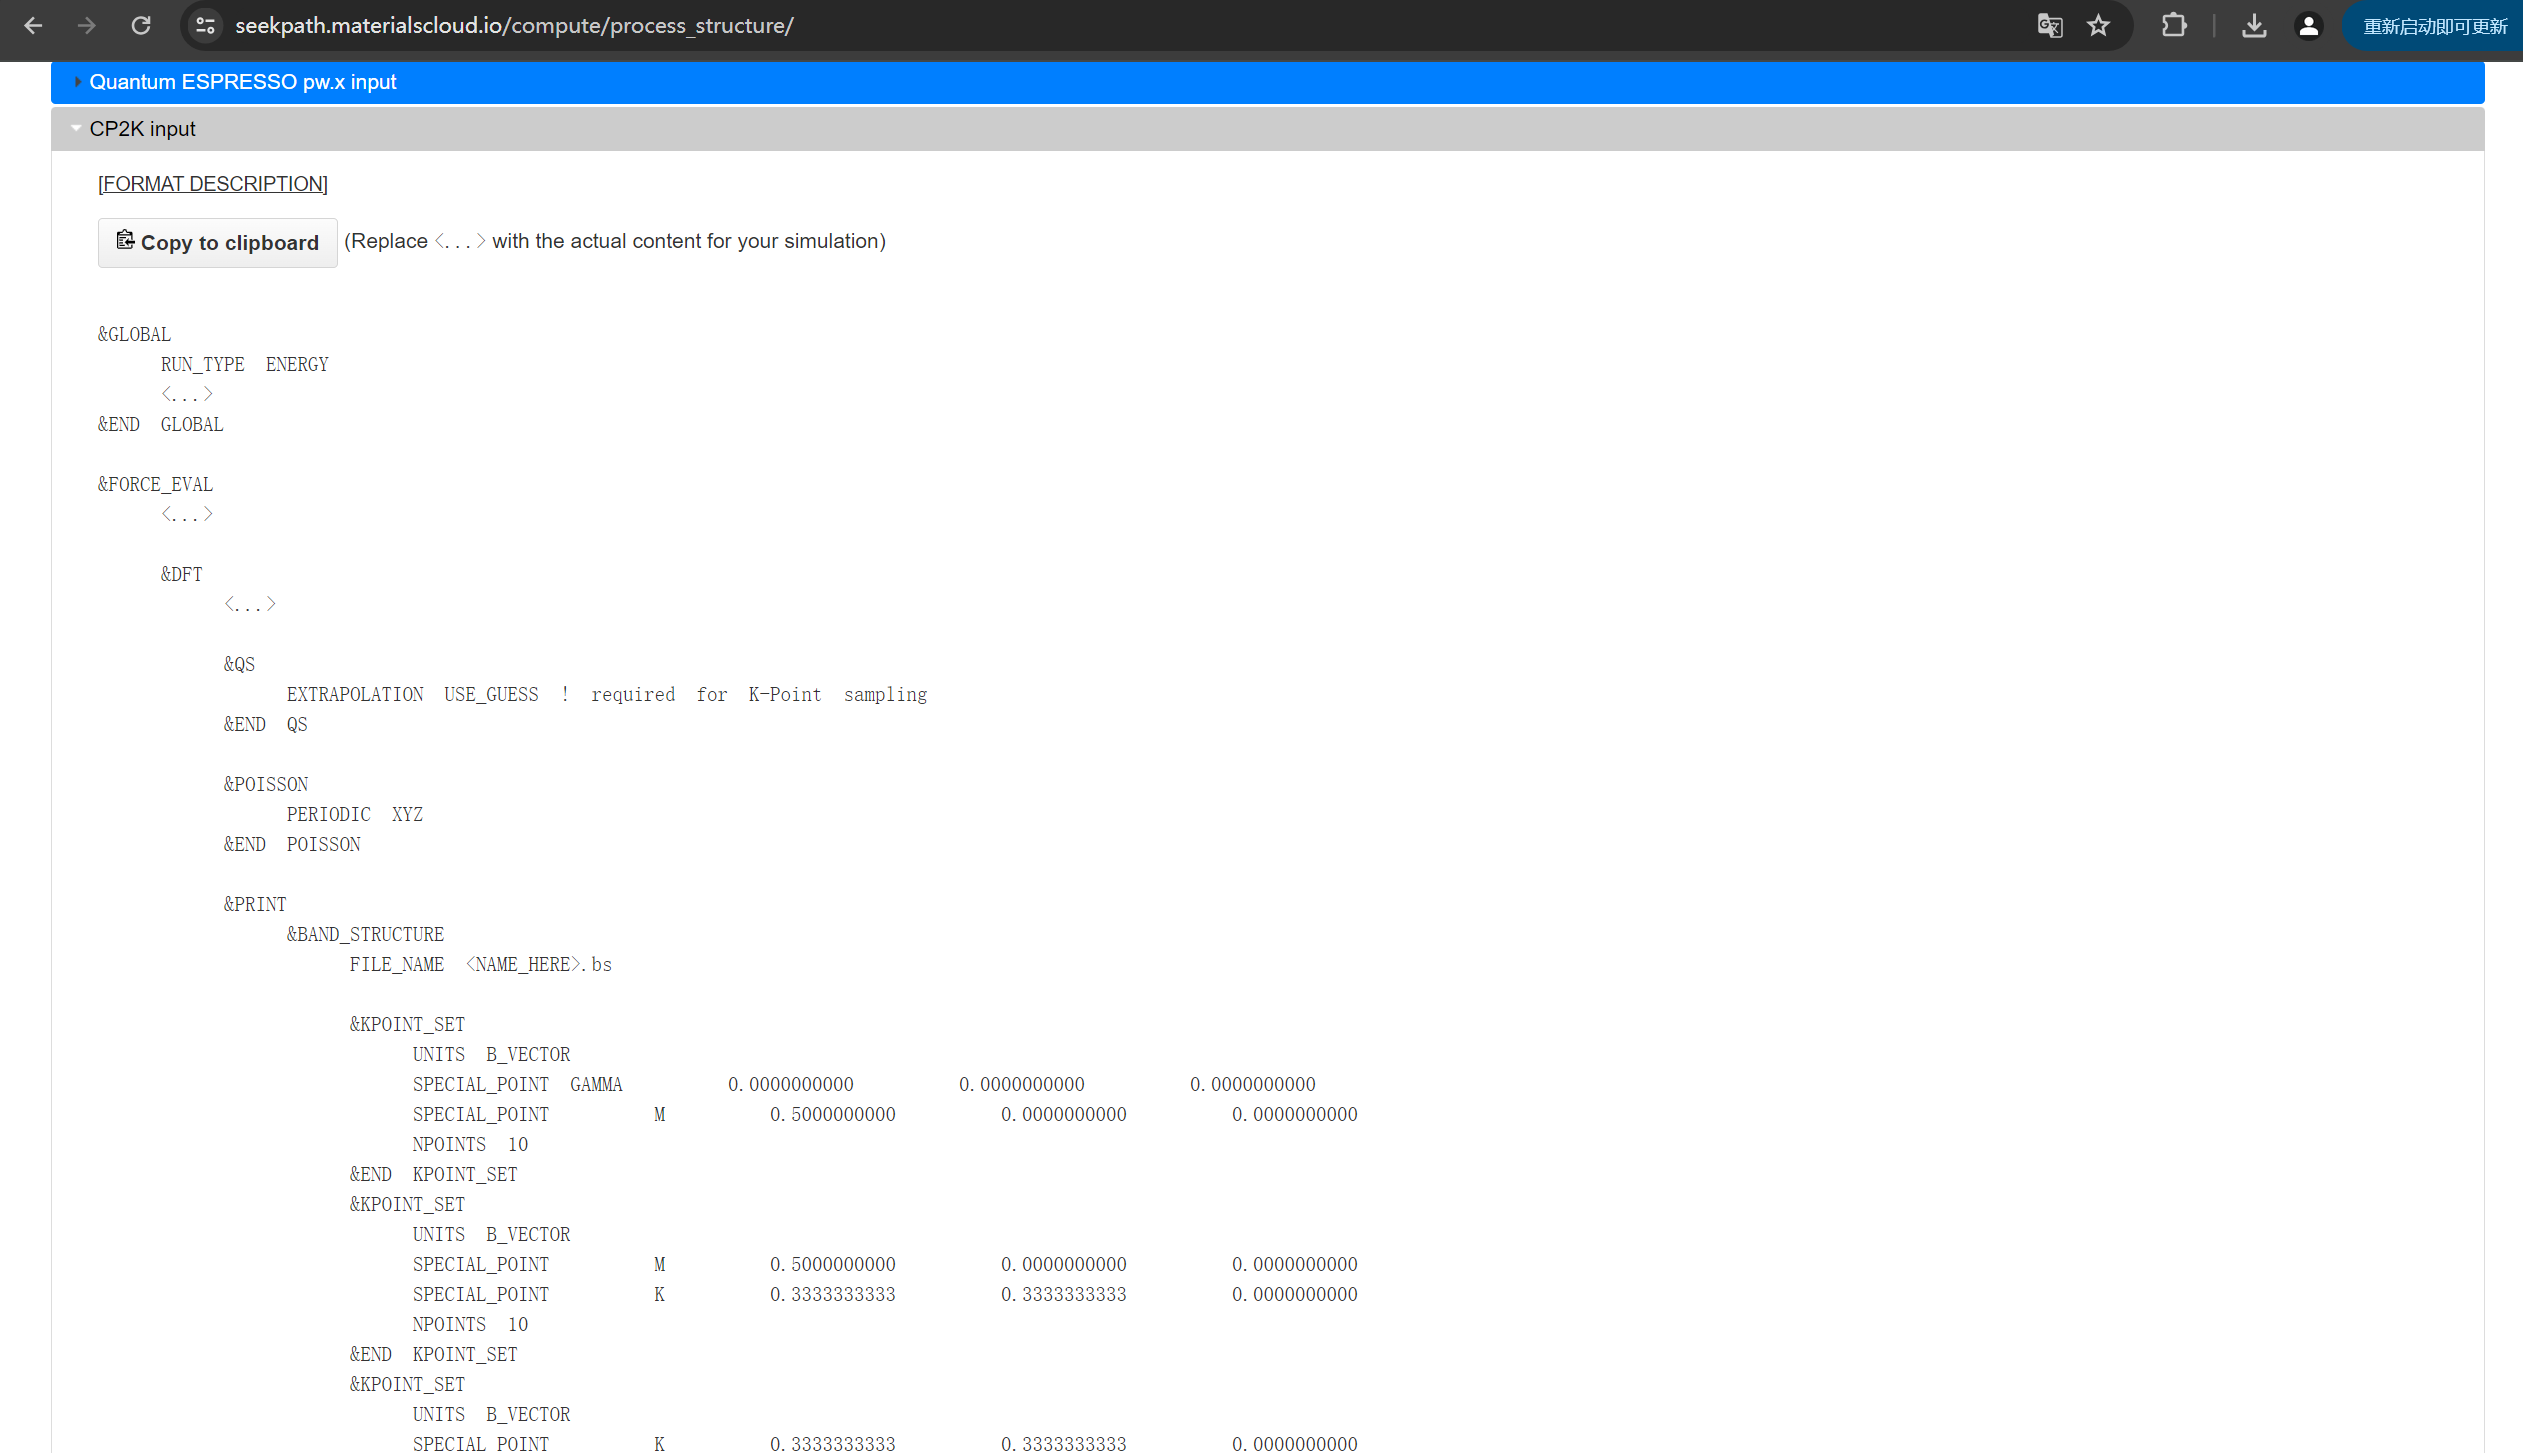
首先,能带结构需要得到高对称点的设置,此处分享网站: https://seekpath.materialscloud.io/ 进入网站后选择CIF FILE即可输出相对应的对称性路径,在网站的最后能够输出CP2K所需要的高对称点写法,如图所示:
2.文件准备:计算文件
将上一步的PRINT部分到END部分复制进入CP2K输入文件后即可。此处CP2K输入文件应当通过Multiwfn直接生成,将cif投入Multiwfn后在主界面输入CP2K即可弹出输入文件产生流程。如果无需对于体系计算的泛函与基组进行调整,直接输入0输出即可。CP2K输入文件的后几行如下:
&SCF
MAX_SCF 128
EPS_SCF 5.0E-06 #Convergence threshold of density matrix of inner SCF
# SCF_GUESS RESTART #Use wavefunction from WFN_RESTART_FILE_NAME file as initial guess
# IGNORE_CONVERGENCE_FAILURE #Continue calculation even if SCF not converged, works for version >= 2024.1
&DIAGONALIZATION
ALGORITHM STANDARD #Algorithm for diagonalization
&END DIAGONALIZATION
&MIXING #How to mix old and new density matrices
METHOD BROYDEN_MIXING #PULAY_MIXING is also a good alternative
ALPHA 0.4 #Default. Mixing 40% of new density matrix with the old one
NBROYDEN 8 #Default is 4. Number of previous steps stored for the actual mixing scheme
&END MIXING
&RESTART #Note: Use "&RESTART OFF" can prevent generating .wfn file
BACKUP_COPIES 0 #Maximum number of backup copies of wfn file. 0 means never
&END RESTART
&END PRINT
&END SCF
&END DFT
&END FORCE_EVAL
此处需要将&END SCF行移动至&PRINT行的上方,随后将PRINT中的内容修改为网站中的输出的高对称点路径,此外网站中FILE NAME行需要修改为用户自定义的任务名称,该.bs文件会输出能带结构。并在该行后的空行输入ADDED_MOS 100,该句的意思为额外添加的未占据分子轨道数量为100个,加入后方可得到价带导带以及带隙。
产生的.bs文件直接拖入Multiwfn后输入cp,再输入2可弹出如下界面:
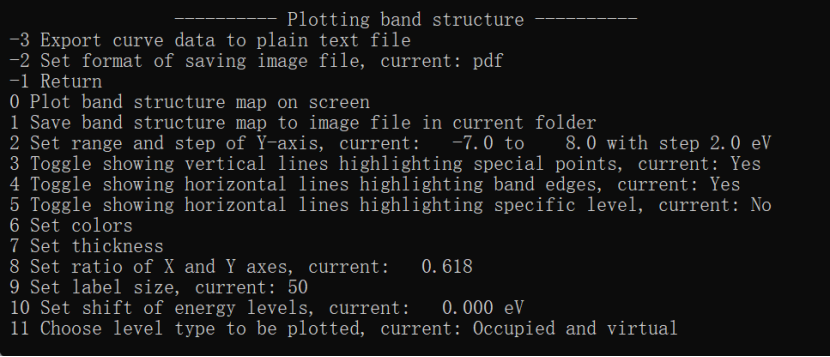
对此进行设置调整后(例如说移动到费米能级)即可看到能带结构,或者通过-3功能输出txt后自行绘制,将这些txt文件的第一行作为X轴,其他行作为Y轴进行绘制即可,实测后建议图片的纵坐标范围需要合理,过多并不会展示任何信息并会造成绘图卡顿。
计算DOS仅仅与能带结构在输入文件设置上有差别,需要产生波函数molden文件,随后导入Multiwfn软件即可进行绘制。
评论
齐振宏
干货推荐
一篇读懂紫外-可见吸收光谱(UV-Vis)
奥黛丽赫●猫
147 4
计算机材料设计Materials-Studio教程3
活着
33 1
神经元、星形胶质细胞、少突胶质细胞、小胶质细胞组织学区分
Mr弘🔬
90 7
血脑屏障超微结构
Mr弘🔬
118 9
有髓神经纤维超微结构
Mr弘🔬
56 5
电镜的局限性
Mr弘🔬
83 6