
Nature子刊:从“几乎不产氧”到75%法拉第效率:同济大学用四个变量盘活LiOH基锂空气电池
锂空气电池一直被视为终极储能的候选方案之一,尤其是基于LiOH生成与分解的非水体系——它走4e⁻/O₂的四电子路径(4Li + 2H₂O + O₂ ↔ 4LiOH),理论比能3707 Wh/kg、开路电压3.32 V,还对空气中的水分和CO₂有不错的耐受性。
听上去条件都齐了,可一到充电环节就露馅:LiOH确实能被分解掉,但对应的O₂释放量远远达不到4e⁻/O₂的化学计量比,有些体系甚至几乎不产氧。充电电压可以从4.5 V被催化剂压到3.3 V,可法拉第效率(FE)仍然趴在低位。
问题到底出在哪里?
是催化剂不够活?还是电解液在捣乱?抑或碳载体自己先扛不住了?这些疑问一直缺乏系统性的定量回答。
从"几乎不产氧"到75%:四个变量逐一拆解
同济大学的Linbin Tang、Zechun Lu、Zongyan Gao等人在Tao Liu、Guangfeng Wei和Zuofeng Chen的指导下,用在线电化学质谱(OEMS)把充电过程中释放的O₂和CO₂精确量化,然后逐一切换催化剂、溶剂、水和导体四个变量来观察OER FE的变化。结果非常直观:把催化剂从Ru/SP换成FeCoNi-LDH/SP,OER FE直接涨了44%;再把Super P碳换成金导体,又往上跳了31%。溶剂方面,环丁砜(TMS)比HMPA更抗·OH氧化,对应的OER FE也更高。水的含量则呈现火山型曲线——太少不行,太多也不行,每个催化剂都有自己的最佳含水量。把这些变量叠在一起调到最优之后,OER FE从接近零被推到了75%。
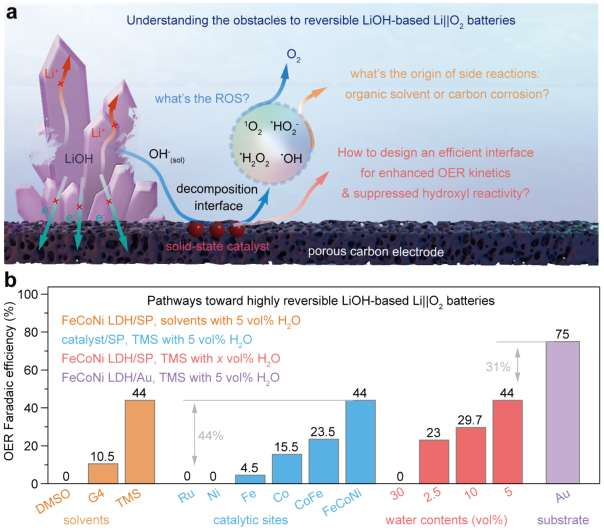
图1:LiOH分解路径与各电池组分对OER法拉第效率的影响
氧气没出来,副产物倒是不少
O₂释放量低,意味着电荷被消耗在了别处。团队用化学滴定、XPS和¹³C标记实验追了一圈,发现充电过程中Li₂CO₃一直在持续积累——它主要来自碳载体的腐蚀和电解液的氧化分解。用¹³C标记碳电极后,OEMS清楚地显示第一充电平台以¹²CO₂(来自碳腐蚀)为主,第二平台¹³CO₂(来自电解液分解产物)反超。到了第三平台(4.2 V),积累的Li₂CO₃集中分解,释放大量CO₂和单线态氧(¹O₂),后者进一步加速电池组件降解。换句话说,充电的三个平台各干各的事:第一个平台催化剂在重构、电解液在分解;第二个平台O₂终于开始释放,副反应有所收敛;第三个平台则是在收拾前面攒下的Li₂CO₃烂摊子。
·OH是幕后黑手,DFT给出双重功能证据
为了抓住真正搞破坏的活性氧物种(ROS),团队搭了一套原位紫外-可见光谱装置,用RNO捕获·OH、用DMA捕获¹O₂、用TiOSO₄检测H₂O₂。结果显示,前两个平台的主要破坏者是·OH自由基——它既腐蚀碳载体,又氧化TMS溶剂生成SO₂、Li₂SO₃等副产物。DFT计算进一步锁定了·OH的生成路径:*O + H₂O → ·OH + *OH是热力学最有利的反应。关键在于,不同催化剂位点对·OH的生成能差异极大,变化幅度达1.3 eV,而水活性对·OH生成能的影响仅约0.2 eV。这意味着,要压住副反应,在催化剂本身做文章比调电解液有效得多。更有意思的是,DFT揭示了一个"双重功能"规律:OER活性越高的位点(ΔGRDS越低),·OH的生成能反而越高——也就是说,最好的催化位点既促OER又抑·OH,两件事在同一位点上同时实现了。在FeCoNi-LDH的(111̅)面上,FeCoCo构型的Co中心原子主导了导带底(CBM),波函数等值面集中在Co周围,解释了为什么这个位点的电子转移效率最高。
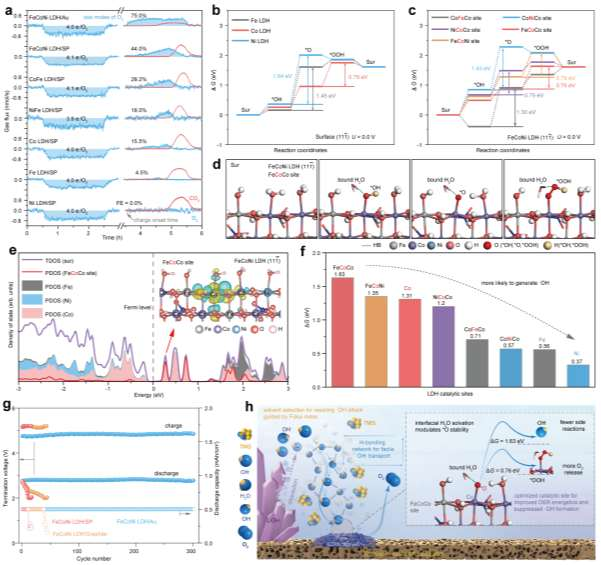
图5:不同LDH催化剂的OER FE评估与DFT能垒分析
水活性的火山型曲线:TMS的氢键网络功不可没
虽然催化剂是主杠杆,但水活性绝非配角。OEMS数据显示,无论用哪种LDH催化剂,OER FE都随水含量呈现火山型变化——太低时反应物不足,太高时界面溶剂化结构被破坏。DFT从分子层面给出了解释:水含量升高时,*O、*OH和*OOH等中间体的第一溶剂化壳层中吸附水分子逐渐增多,改变了反应自由能;当水含量超过某个阈值,*O周围不再有吸附水,意味着自由水开始主导界面层,反应条件反而恶化。MD模拟补充了另一块拼图:TMS分子与水之间较强的偶极相互作用(S=O…H-OH)帮助形成了均匀的氢键网络,把水活性稳定在合适的区间。这也是TMS电解质比HMPA表现更好的深层原因——它不仅在抗氧化上占优,还在调控界面溶剂化上扮演了关键角色。
75% FE、300+圈:集成调控的最终答卷
把上述认识落实到器件层面后,团队用FeCoNi-LDH催化剂、TMS-H₂O电解液和金导体组装了完整电池。结果:OER FE达到75%,在0.5 mAh/cm²下稳定循环超过300圈,端电压几乎不漂移,容量也无衰减。滴定、XRD和SEM确认多圈循环后充放电仍然基于LiOH的生成与分解。值得一提的是,整个充放电过程中没有检测到¹O₂——这与传统Li₂O₂体系的分解路径形成了根本区别。LiOH分解走的是表面束缚中间体路径(*OH → *O → *OOH),限制了超氧化物脱溶进入电解液,从而从源头规避了¹O₂的生成。这项工作用一套"催化剂组成+水活性调控"的双主导框架配合"溶剂筛选+导体优化"的互补策略,验证了突破LiOH基Li-O₂电池稳定性瓶颈的可行性,也为其他对ROS敏感的二次电池提供了可迁移的界面设计模型。
总结:
这项工作系统拆解了LiOH基非水Li-O₂电池充电释氧效率低下的成因,锁定·OH自由基对电解液和碳载体的腐蚀为主要副反应路径。通过FeCoNi-LDH催化剂、TMS电解液和金导体的集成调控,OER法拉第效率从近零提升至75%,循环超300圈。DFT和MD模拟揭示了催化剂位点兼具促OER与抑·OH的双重功能,以及水活性通过氢键网络调控界面溶剂化的火山型规律,为ROS敏感电池的界面设计提供了可迁移的框架。
原文信息:
Tang, L., Lu, Z., Gao, Z. et al. Unravelling the key factors governing O2 evolution upon charging a reversible LiOH-based nonaqueous Li||O2 battery. Nat Commun (2026). DOI: 10.1038/s41467-026-75284-2
评论
天玑智研

顶刊推荐

中山大学刘川/刘佰全&浙江大学狄大卫Advanced Materials:钙钛矿opto-DRAM开启屏内光学传感显示新篇章
刘佰全
245 6

AI丨麦吉尔大学Ding Lab课题组 Nat Commun: 通过基于深度生成模型和主动学习的半测序方法推进大规模单细胞研究
王靖韬
310 2

固态电池丨北理工黄佳琦教授、袁洪教授最新Adv Mater:本质安全不燃的固态金属锂电池
杨世杰
411 7

电催化丨王得丽教授/刘旭坡、陈野副教授Angew:配体诱导晶格羟基活化实现高效电合成2,5-呋喃二甲酸
刘旭坡
371 6

26.52%效率!重庆大学孙宽/关西大学郭昊轩Advanced Materials:多功能相变盐用于反式钙钛矿太阳能电池
陈沛冬
110 4