
化学丨Angew Chem: 螺吡啶配体通过非共价相互作用促进铱催化的位点选择性C-H键活化
第一作者:董坤、Wu Tianbao(共同作者)
通讯作者:林禄清、王敏燕
通讯单位:大连理工大学、南京大学
论文DOI:10.1002/anie.202411158
全文速览
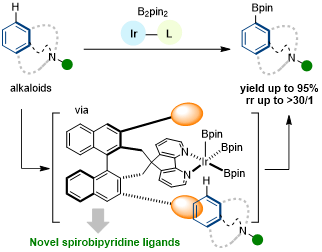
近日,大连理工大学林禄清课题组报道了一种以联奈为骨架的新型螺吡啶配体,该配体促进了铱催化苯衍生物的选择性C-H键活化反应。配体采用“边臂墙”取代方式设计,允许相邻的二取代或多取代苯衍生物接近金属中心,并通过与底物的非共价相互作用有效地阻断其他反应位点。该策略的有效性通过各种生物碱的选择性远端C-H键活化得到了证明,并展示了其广泛的官能团相容性。相关研究成果发表在Angew. Chem. Int. Ed.上(DOI:10.1002/anie.202411158)。
背景介绍和研究思路
通过金属催化剂和底物之间的共价和非共价相互作用,已经开发了各种技术来实现高度区域选择性的C-H键活化。在这些技术中,选择性C-H键硼化反应是一种特别重要的反应,可以生成有价值的有机硼化合物,这些有机硼化合物可以进行进一步的转化。在过渡金属催化领域,特别是在铱催化芳烃C-H键活化的情况下,与多功能联吡啶配体的结合已被证明可以有效地促进远端C-H键硼化。一些配体通过与底物上的供体或受体基团进行吸引与相互作用,如氢键、离子对相互作用或路易斯酸碱相互作用,可以选择性地与底物结合进行特定的C-H键硼化反应。目前,用于配体设计的实现间位或对位C-H键硼化反应的空间阻断策略相对较少。2015年,Itami课题组报道了大体积磷化氢铱配合物在C-H键硼化反应中的成功应用,其位点选择性高达91%。在2022年,Ilies与Asako课题组展示了一种“屋顶状”配体的使用,这种配体有效地阻断了对位,允许选择性的间位C-H键硼化(Figure 1a)。然而,这些空间阻断策略对苯环上的取代很敏感,导致二取代或多取代苯衍生物的C-H键硼化反应效果很差或没有选择性。为了适应二取代或多取代苯衍生物,我们假设一种具有联萘基骨架的新型螺吡啶配体,用“边臂墙”取代“顶”,可能是有效的。这种“边臂墙”有利于取代基较少的一侧,并将大基团推开(Figure 1b)。此外,结合底物与催化剂/配体之间的弱非共价相互作用可以提高位点选择性。事实上,我们成功地开发了一种具有联萘基骨架的螺吡啶配体(Figure 1c)。联萘基骨架上的芳基作为“边臂墙”在实现特定的C-H键激活中起着关键作用。这些设计的配体可用于铱催化的各种生物碱的高选择性远端C-H键硼化,如有价值的吲哚类、四氢喹啉或四氢异喹啉。在涉及多取代苯衍生物的特定C-H键硼化反应中,该策略消除了对邻近导向基团的需求。
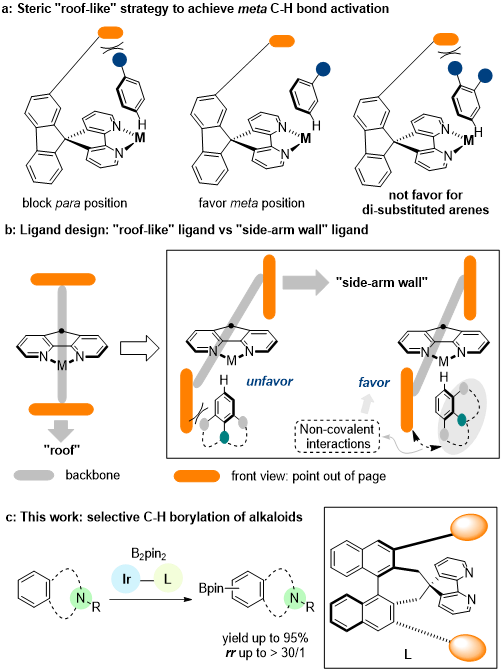
图1.实现选择性碳氢键硼化策略
(图片来源:Angew. Chem. Int. Ed.)
研究结果
首先,作者以吲哚啉衍生物1a作为模型底物,对反应条件进行了大量的筛选(Table 1)。筛选结果表明,当以[IrOMe(cod)]2为催化剂,B2pin2为硼源,L6为配体,n-Octane为溶剂时,通过将硼酸酯转化为羟基以简化纯化过程,可以以71%的分离收率、>30/1的位点选择性得到产物3a,如条目6所示。值得注意的是在优化过程中联萘的引入减少的反应位点,再引入苯基取代基时候完全抑制了其他的反应位点,当用3,5-而三氟甲基苯的时候反应性最佳,这可能除了存在位阻效应之外还可能存在电性效应的相互作用。
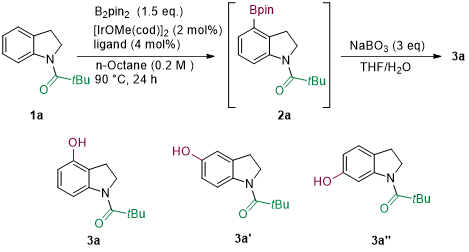
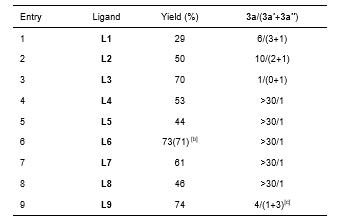
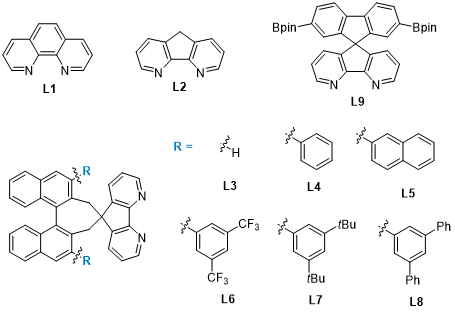
图表1.条件优化
(图标来源:Angew. Chem. Int. Ed.)
在获得上述最佳反应条件后,作者对铱催化的C-H键选择性活化反应进行了吲哚啉类底物扩展(Scheme 1)。基本上所有的底物都能得到在C4位的高选择性产物。
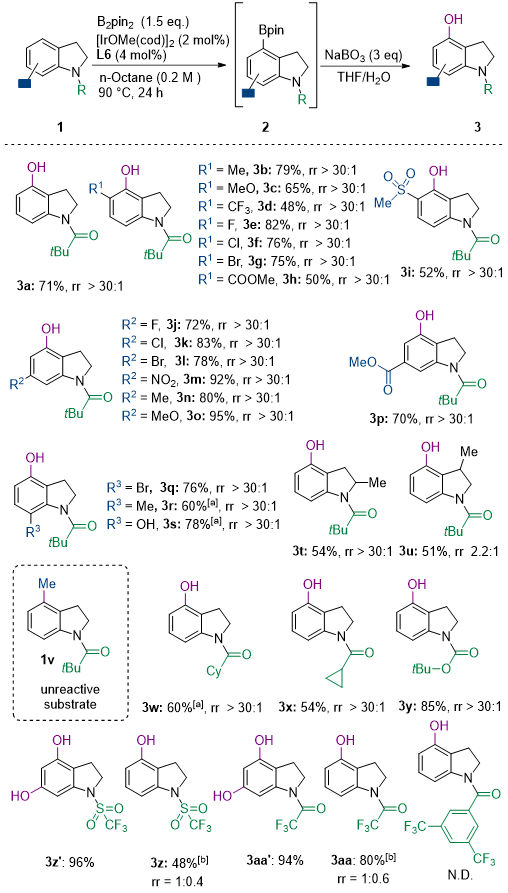
图2.吲哚啉底物拓展
(图片来源:Angew. Chem. Int. Ed.)
紧接着,作者对四氢喹啉等生物碱进行了底物拓展工作,并以非常好的位点选择性和良好的收率获得了相应的产物(Scheme 2)。有意思的是四氢喹啉的硼化位点是在7号位,与前文的吲哚啉不一样。
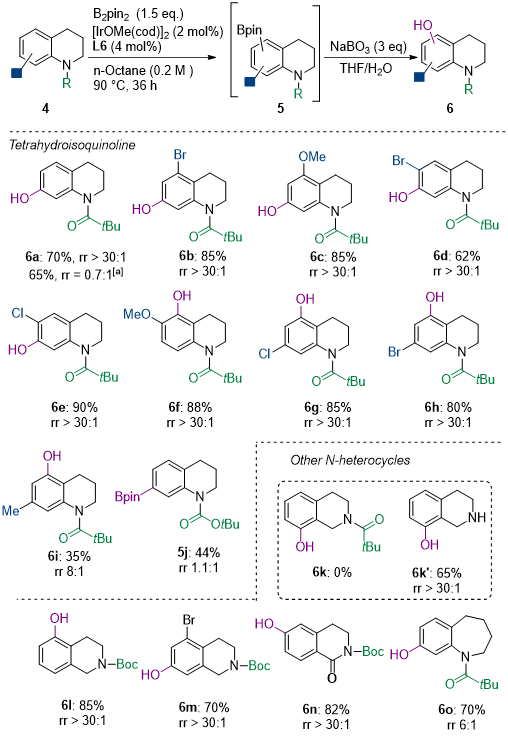
图3.其他杂环底物拓展
(图片来源:Angew. Chem. Int. Ed.)
除了生物碱外,作者还研究了其他一些单取代或二取代芳烃在最佳条件下的反应(方案3)。
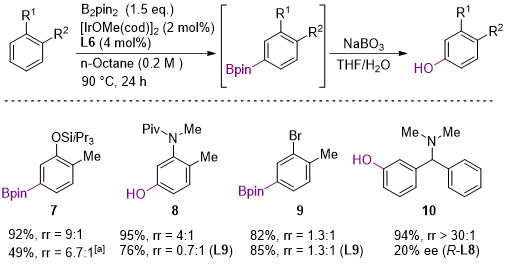
图4.简单底物拓展
(图片来源:Angew. Chem. Int. Ed.)
为了进一步证明合成方法的有效性,作者成功地进行了克级规模化实验,并通过完善的转化技术,包括烷基化、芳基化、胺化、甲氧基化和溴化,成功地将硼类化合物转化为各种有价值的产物(Scheme 4)。值得注意的是,作为PD-L1抑制剂的衍生物或中间体,我们可以很容易地从硼化化合物2a中通过芳基化获得中间体12。
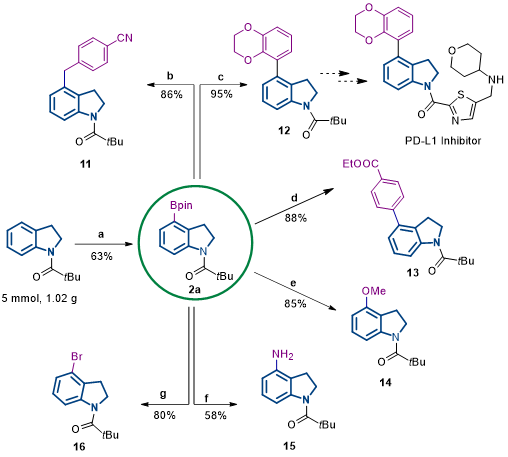
图5.硼化产物的转化
(图片来源:Angew. Chem. Int. Ed.)
为了深入了解驱动高位点选择性C-H硼化的潜在相互作用,进行了一系列对照实验(Scheme 5)。观察结果表明,孤对电子可能作为电子供体,通过弱吸引相互作用与配体L6进行作用,这种相互作用明显受含氧、氮或硫原子的官能团的电子性质和结构的影响。此外,强缺电子基团可能会增加所有C-H键的反应性,从而降低位点选择性。
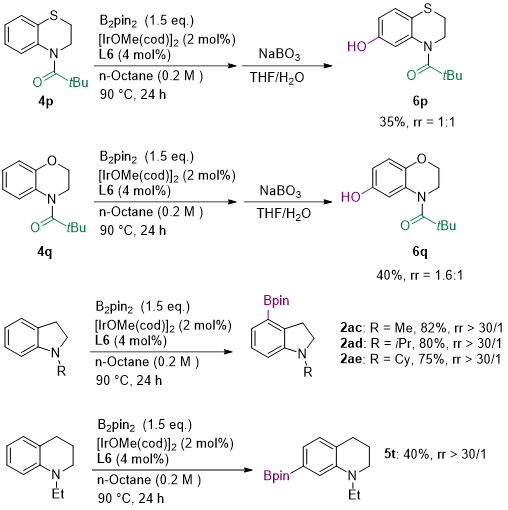
图6.其它底物的硼化反应
(图片来源:Angew. Chem. Int. Ed.)
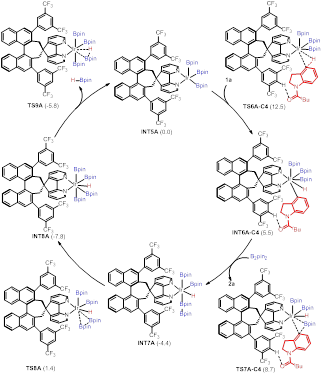
图7.理论计算
(图片来源:Angew. Chem. Int. Ed.)
此外,我们与南京大学王敏燕教授合作,用吲哚啉1a和B2pin2作为模型反应,通过密度泛函理论(DFT)计算,细致地阐明了铱催化的C-H硼化反应的反应机理和位点选择性(Scheme 6)。在最优条件下,预催化剂[IrOMe(cod)]2在配体L6存在下与B2pin2反应,原位生成活性催化Ir-tris(boryl)配合物INT5A,标志着催化循环的开始。INT5A的Ir(III)中心与吲哚的C-H键发生选择性氧化加成反应。随后通过还原消除生成产物和再生催化剂。
作者通过控制实验和理论计算,揭示了反应的位置选择性的起源。理论计算表明配体和底物之间存在的C-H…O和C-H…F等弱作用力也对吲哚啉C4位和四氢喹啉的C7的位置选择性具有重要的作用。
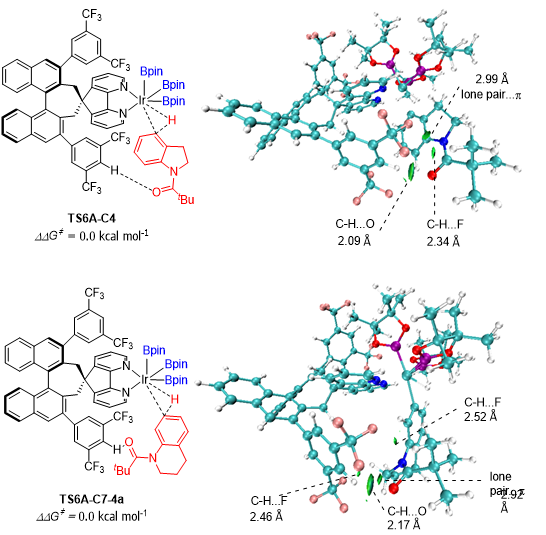
图8.理论计算
(图片来源:Angew. Chem. Int. Ed.)
研究小结
总之,课题组开发的新型螺吡啶配体,与铱结合可以选择性地实现生物碱的远端C-H键活化。这种单一的选择性归因于具有“边臂墙”的骨架在催化中的重要作用。我们的方法可以活化多种生物碱中的特定C-H键,包括吲哚啉类、四氢喹啉类、四氢异喹啉类和其他氮 -杂环类化合物,具有广泛的官能团耐受性。螺吡啶配体丰富了双氮配体的种类,相关的催化研究也正在展开,期待更多的选择性催化反应结果,尤其是不对称催化中的应用。
团队介绍
林禄清,大连理工大学特聘研究员,博士生导师,2013年毕业于日本东京大学, 师从Motomu Kanai 教授,从事铜催化的不对称多手性中心多醇化合物的合成。随后分别在合作导师瑞士日内瓦大学Clement Mazet教授,北海道大学Matsunaga Shigeki教授组里从事金属催化异构化和不对称碳氢键活化反应。2019年4月加入大连理工大学从事基础科研教学工作,主持“兴辽英才计划”青年拔尖人才项目,国家自然基金等项目。现主要从事催化合成方法研究。①单一过渡金属催化的碳杂键的构建;②配体的设计与合成及其在选择性催化反应中的应用。目前课题组2025年还在招收博士和硕士研究生,欢迎有有机合成/药物化学背景的,有丰富工作经验的,对科研热爱的人士来电咨询,期待您的加入。
林禄清个人主页:http://faculty.dlut.edu.cn/linluqing/zh_CN/index.htm
课题组网站:https://www.x-mol.com/groups/lin_luqing
评论
天玑智研

顶刊推荐

AI丨麦吉尔大学Ding Lab课题组 Nat Commun: 通过基于深度生成模型和主动学习的半测序方法推进大规模单细胞研究
王靖韬
311 2

26.52%效率!重庆大学孙宽/关西大学郭昊轩Advanced Materials:多功能相变盐用于反式钙钛矿太阳能电池
陈沛冬
110 4

中山大学刘川/刘佰全&浙江大学狄大卫Advanced Materials:钙钛矿opto-DRAM开启屏内光学传感显示新篇章
刘佰全
245 6

固态电池丨北理工黄佳琦教授、袁洪教授最新Adv Mater:本质安全不燃的固态金属锂电池
杨世杰
411 7

电催化丨王得丽教授/刘旭坡、陈野副教授Angew:配体诱导晶格羟基活化实现高效电合成2,5-呋喃二甲酸
刘旭坡
371 6