
电催化丨王得丽教授/刘旭坡、陈野副教授Angew:配体诱导晶格羟基活化实现高效电合成2,5-呋喃二甲酸
第一作者:刘旭坡
通讯作者:陈野、王得丽
通讯单位:河南师范大学、华中科技大学
论文DOI:10.1002/anie.202408109
全文速览
该论文着重归纳总结了王得丽教授、刘旭坡和陈野副教授合作的研究成果,提出了一种“配体杂化诱导晶格羟基活化”策略,通过优化杂化界面电荷重排来调控电氧化HMF活性位点形成,同时验证了配体诱导晶格羟基活化策略的普适性。该项工作为优化杂化界面电荷分布以促进高价活性物种生成提供了有益借鉴。
背景介绍
利用广泛存在且具备可再生特性的生物质资源作为原料,合成高附加值化学品,正展现出广阔的发展前景。2,5-呋喃二甲酸(FDCA)作为一种核心的生物基平台化合物,有望取代石油基单体对苯二甲酸合成可降解聚酯等材料。电催化氧化5-羟甲基糠醛(HMF)是制备FDCA的一种重要途径,开发高效的电催化材料非常必要。然而,在电催化氧化HMF进程中,一个显著挑战在于电催化剂的晶格羟基脱氢反应速率迟缓,直接导致了高价金属活性位点难以生成,从而严重制约了整个电氧化过程的效率。前期探究表明,通过向催化剂中巧妙引入配体,能够显著促进有机-无机杂化界面上的电子重排,促进高价金属活性物质形成。尽管如此,在有机-无机杂化表面上,有机配体与邻近金属位点之间复杂的电荷转移和再分配过程,目前仍存在认知上的模糊地带,并且有机配体促进高价金属活性位点形成的活化机制尚不完全明晰。
研究出发点
多种过渡金属催化剂已被用于HMF电氧化,包括氢氧化物、氧化物、磷化物、硫化物等。在这些催化剂中,镍基催化剂具有丰富3d电子和独特eg轨道,可以有效增强金属-氧键的共价性,从而优化含氧中间体的吸附/解吸行为,促进HMF氧化。通常,当外加电压超过1.35V时,催化剂表面Ni(OH)2相的晶格羟基发生电化学脱氢反应,产生真正活性相—NiOOH物种,但该反应的反应能垒较高。相比之下,钴基催化剂能够在更低的起始电位下氧化HMF。因此,镍和钴位点的结合有望在电催化氧化HMF中产生协同效应,产生更低起始电位和更大氧化电流密度。
通过轨道杂化调节Ni/Co位点的配位环,境可以优化NiCo基催化剂的电子结构,从而提高其电催化活性。在各种调节策略中,有机配体已被证明能有效诱导金属氢氧化物周围的界面电子重新分布,促进大量高价金属活性物种的生成。然而,在有机-无机杂化表面,有机配体与相邻金属位点之间复杂的电荷转移和重新分布还需要更深入的研究。此外,有机配体触发高价金属活性位点形成的活化机制仍不明确。
理论计算
首先,我们构建了NiCo(OH)2与C6H5COO-配体的杂化结构模型,通过DFT计算证明苯甲酸配体具有强吸电子能力,能够促进了缺电子Ni/Co位点产生,导致晶格羟基上的O-H键强度减弱,这有助于晶格羟基发生电致脱氢反应(M2+-O-H⇌ M3+-O)形成电氧化HMF活性物种。
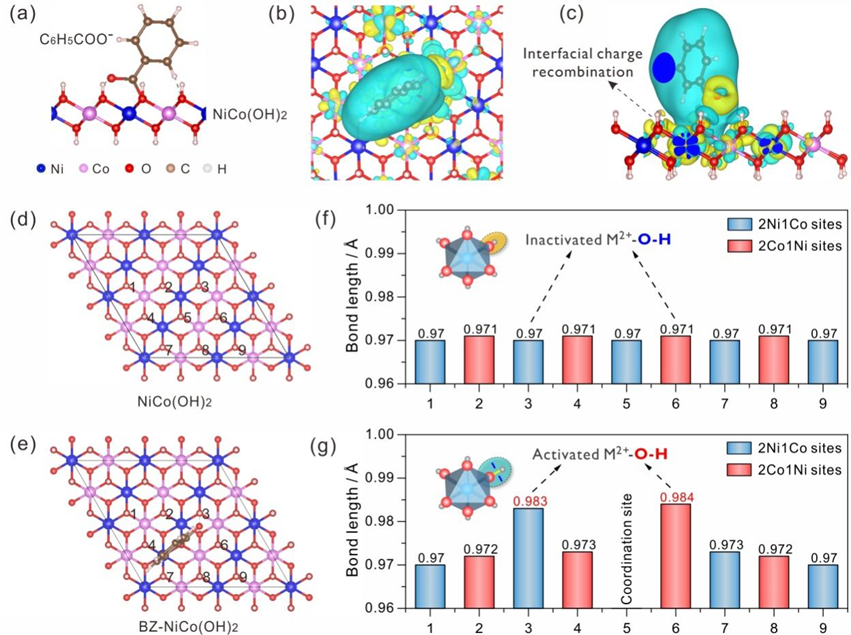
图1. (a) BZ-NiCo(OH)2的示意模型。(b-c) BZ-NiCo(OH)2界面的差分电荷密度图,等值面设置为0.0005 e/μm,黄色区域代表正电荷,青色区域代表负电荷。(d)NiCo(OH)2和(e)BZ-NiCo(OH)2中不同位置的晶格羟基。(f)NiCo(OH)2和(g)BZ-NiCo(OH)2相同位置的晶格羟基键长比较。在NiCo(OH)2中,2Ni1Co位点之间的晶格羟基键长为0.97 Å,而2Co1Ni的晶格羟基键长为0.971 Å。
实验验证
A 结构表征
基于理论计算结果,采用水热法合成了苯甲酸配体杂化NiCo(OH)x催化剂。红外光谱证明苯酸配体与Ni/Co金属位点成功配位,所制备的BZ-NiCo(OH)x催化剂呈现Ni(OH)(C6H5COO)·H2O混杂相的纳米线阵列,且含有间距为2.17 nm的介孔通道,能够增加了反应物和催化剂之间的接触面积,提高了反应速率。XPS分析进一步验证了晶格羟基的O-H键被削弱,这有助于晶格羟基发生电致脱氢反应(M2+-O-H ⇌ M3+-O)形成电氧化HMF活性物种。
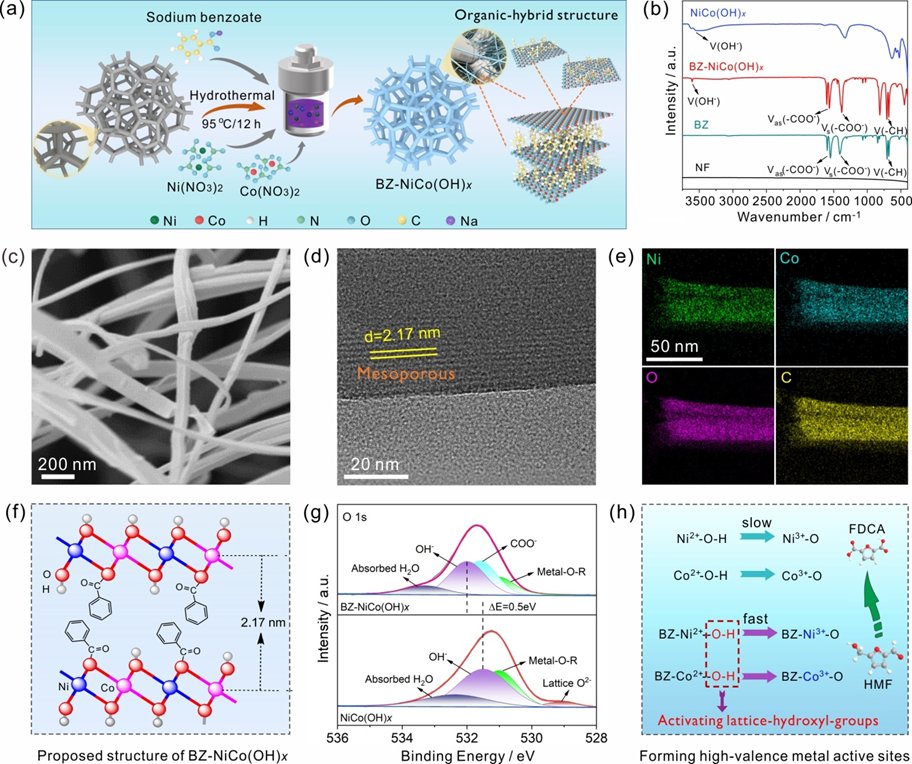
图2.(a)配体杂化策略合成BZ-NiCo(OH)x催化剂示意图。(b)NF、BZ、NiCo(OH)x和BZ-NiCo(OH)x的红外光谱。BZ-NiCo(OH)x的(c) SEM、(d)高分辨率TEM和(e)元素映射图像。(f)BZ-NiCo(OH)x的结构图示意图。(g)NiCo(OH)x和BZ-NiCo(OH)x的O1s XPS图谱。(h) BZ-NiCo(OH)x中的晶格羟基活化脱氢形成高价金属活性位点示意图。
B催化性能研究
BZ-NiCo(OH)x具有更低的电氧化起始电位,表明BZ-NiCo(OH)x具有较低的脱氢反应能垒。BZ-NiCo(OH)x在1.4 V下可获得111.20 mA cm-2的电流密度,远高于NiCo(OH)x(28.16 mA cm-2)和NF(11.11 cm-2),表明在NiCo(OH)x中引入苯酸配体确实有利于提高HMFOR活性。不仅如此,BZ-NiCo(OH)x的塔菲尔斜率为77.9 mV dec-1,远低于NiCo(OH)x (93.2 mV dec-1) 和 NF (158.9 mV dec-1),证实了杂化结构的建立加速了HMFOR动力学。HPLC测试表明BZ-NiCo(OH)x的HMFOR过程属于途径1(HMF-HMFCA-FFCA-FDCA),BZ-NiCo(OH)x的反应动力学常数比NiCo(OH)x和BZ-Ni(OH)x大约6倍和3倍。与大多数HMFOR电催化剂相比,BZ-NiCo(OH)x表现出优异的性能: HMF转化率高达96.03%,FDCA产率为95.24%,选择性为99.17%,法拉第效率为95.39%,且表现出优良的循环稳定性。
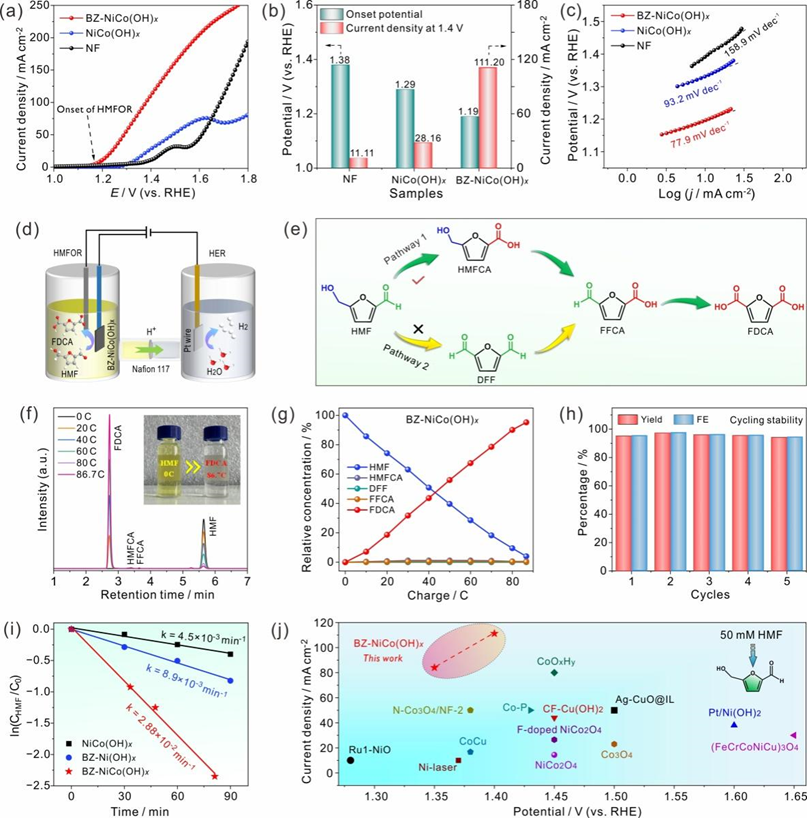
图3. (a) 在含有50 mM HMF的1 M KOH电解质中NF、NiCo(OH)x和BZ-NiCo(OH)x的LSV曲线。(b)1.4 V下HMFOR起始电压和电流密度比较。(c)塔菲尔斜率图。(d) HMFOR电化学系统示意图。(e)HMFOR两种可能的反应路径。(f) 1.40 V下BZ-NiCo(OH)x在HMFOR过程中的高效液谱图(插入:电解质从HMF到FDCA的颜色变化)。(g) 制备FDCA的反应产物变化。(h) BZ-NiCo(OH)x在五次HMFOR循环过程中的FDCA产率和FE图。(i) NiCo(OH)x、BZ-Ni(OH)x和BZ NiCo(OH)x的HMFOR反应动力学拟合曲线。(j) BZ-NiCo(OH)x与最近发表电催化剂的HMFOR性能比较。
C 催化机理研究
电化学测试表明,杂化结构催化剂具有更低的起始电位和更高的氧化电流密度,这主要得益于配体诱导产生的晶格羟基活化效应。DFT计算证明了羧酸配体对晶格羟基发生脱氢反应的促进作用。此外,镍/钴位点之间的协同作用能够同时加速HMF中羟基和醛基氧化。DFT计算也表明,发生脱氢反应的质子容易与苯甲酸配体中的羰基形成“氢桥”,从而加速电氧化HMF进程中的质子转移。
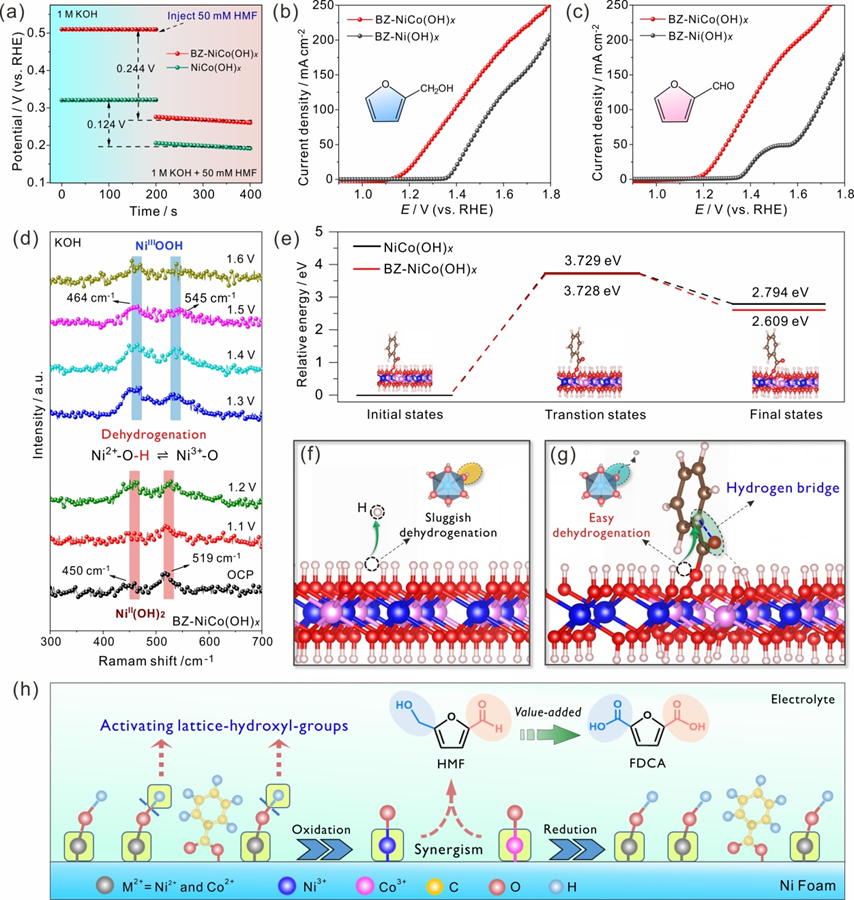
图4. (a) 添加HMF前后NiCo(OH)x和BZ-NiCo(OH)x的OCP曲线。(b)糠醛和(c)糠醇的电氧化LSV曲线。(d) 在不含HMF的1 M KOH电解质中对BZ-NiCo(OH)x进行原位拉曼检测。(e) NiCo(OH)2和BZ-NiCo(OH)2脱氢过程中的反应能量变化。(f) NiCo(OH)2表面的脱氢模型。(g) BZ-NiCo(OH)2表面的脱氢模型和形成的“氢桥”。(h) BZ-NiCo(OH)x表面加速HMFO示意图。
最后,通过在NiCo(OH)x中引入苯酚、苯磺酸和苯基亚膦酸配体,验证了配体诱导晶格羟基活化策略的普适性。该项工作为优化杂化界面电荷分布以促进高价活性物种生成提供了有益借鉴。
总结与展望
综上所述,通过一步水热法制备了苯甲酸配体杂化的BZ-NiCo(OH)x纳米线催化剂。苯甲酸配体具有很强的吸电子能力,可促进晶格羟基的活化,从而在纳米线表面产生大量的高价Ni3+/Co3+活性位点。Ni/Co位点协同促进羟基和醛基转化为羧基,从而使BZ-NiCo(OH)x纳米线表现出优异的HMFOR活性,在1.4 V时的电流密度高达111.2 mA cm−2。同时,BZ-NiCo(OH)x可以实现99.56%的HMF转化率、97.33%的FDCA产率和96.59%的法拉第效率。此外,在1.4 V下连续进行5次电氧化循环后,仍能保持较高的FDCA产率和法拉第效率。此外,在NiCo(OH)x中引入苯酚、苯磺酸和苯基亚膦酸配体也证实了配体杂化策略的普遍性。该项工作为优化杂化界面电荷分布以促进高价活性物种生成提供了有益借鉴。
课题组介绍
王得丽教授团队主要从事能量转换与存储材料的设计以及性能优化方面的研究。在Nat.Mater., Nat. Commun., JACS, Angew. Chem., 等国内外知名学术期刊上发表论文100余篇,获得美国授权发明专利2项,中国发明专利11项。担任《J. Chem. Phys.》副主编,《电化学》、《储能科学与技术》、《Chin. Chem. Lett.》、《Nano Mater. Sci.》、《Energy & Fules》、《JPhys Energy》编委。
原文链接:https://onlinelibrary.wiley.com/doi/10.1002/anie.202408109
评论
天玑智研

顶刊推荐

电催化丨王得丽教授/刘旭坡、陈野副教授Angew:配体诱导晶格羟基活化实现高效电合成2,5-呋喃二甲酸
刘旭坡
371 6

AI丨麦吉尔大学Ding Lab课题组 Nat Commun: 通过基于深度生成模型和主动学习的半测序方法推进大规模单细胞研究
王靖韬
311 2

中山大学刘川/刘佰全&浙江大学狄大卫Advanced Materials:钙钛矿opto-DRAM开启屏内光学传感显示新篇章
刘佰全
246 6

26.52%效率!重庆大学孙宽/关西大学郭昊轩Advanced Materials:多功能相变盐用于反式钙钛矿太阳能电池
陈沛冬
110 4

固态电池丨北理工黄佳琦教授、袁洪教授最新Adv Mater:本质安全不燃的固态金属锂电池
杨世杰
411 7