
光催化有机合成丨郑州大学牛林彬/李世俊/蓝宇Nat Commun: Brønsted酸解锁配体对金属电荷转移的铁光催化
第一作者:郑州大学硕士研究生 蒋小渝
通讯作者:牛林彬直聘副研究员;李世俊副教授;蓝宇教授
通讯单位:郑州大学
论文DOI:10.1038/s41467-024-50507-6
全文速览
改进可持续发展的3d金属基可见光催化平台用于活化惰性化合物是非常可取的。本文描述了一种有效的Brønsted酸解锁铁配体-金属电荷(LMCT)转移的策略,用于活化各种惰性多卤烷基羧酸盐(CnXmCOO−,X = F or Cl)产生CnXm自由基。通过结合易于获得的Selectfluor作为亲电性氟源,实现了非活化烯烃的氟多卤烷基化。该策略可以很容易获得具有高价值的烷基氟化物,包括大量的潜在药物分子。机理研究表明,真实的光活性物种可能是由Fe3+,CnXmCOO−,H+和乙腈原位生成。Brønsted酸通过氢键相互作用提高了铁中心和CnXmCOO−之间的LMCT效率。作者预计这种Brønsted酸解锁铁配体-金属电荷(LMCT)转移的催化平台,将成为一个用于活化惰性化合物让人感兴趣的选择。
背景介绍
随着光化学的兴起,光化学活性金属配合物实现的光介导的配体-金属电荷转移已经成为产生开壳自由基的一种强有力工具。目前对于光化学活性金属配合物配体的探索,主要研究集中在Cl−、N3−、醇和易活化的脂肪族羧酸上。最近,Ritter和MacMillan报道了通过紫外或紫光诱导的铜配体-金属电荷转移方案,用于苯甲酸的脱羧官能团化(PhCOO−, E1/2ox = 1.4 V versus SCE),但仍然有大量的具有高氧化电势的化合物未经报道,如三氟乙酸盐(E1/2ox > 2.4 V versus SCE)。由于卤素的吸电子诱导效应严重削弱了羧基的配位能力和电子密度,这也使得想要通过LMCT的催化平台实现活化变得困难。因此,将配体的范围拓展到更加惰性的化合物也是发展LMCT化学的重要任务之一(图1a)。铁作为最便宜和最丰富的金属之一,在光化学中表现出了令人印象深刻的光化学活性,其LMCT产生自由基物种的催化能力是激发态贵金属钌、铱多吡啶配合物通过单电子转移(SET)能力实现催化反应的理想替代品。考虑到含氟化合物在新药物、农药、功能材料等领域的重要地位,作者希望用易于获得的多卤烷基羧酸盐作为CnXm自由基源,和商用的Selectfluor作为氟源,进行可见光诱导铁催化的非活化烯烃氟多卤烷基化。
本文通过Brønsted酸解锁铁光学活性物种LMCT的催化策略,活化多卤烷基羧酸盐(CnXmCOO−)释放多卤烷基自由基,通过烯烃捕获和选择性氟试剂的自由基氟化实现了烯烃的氟多卤烷基化(图1b)。
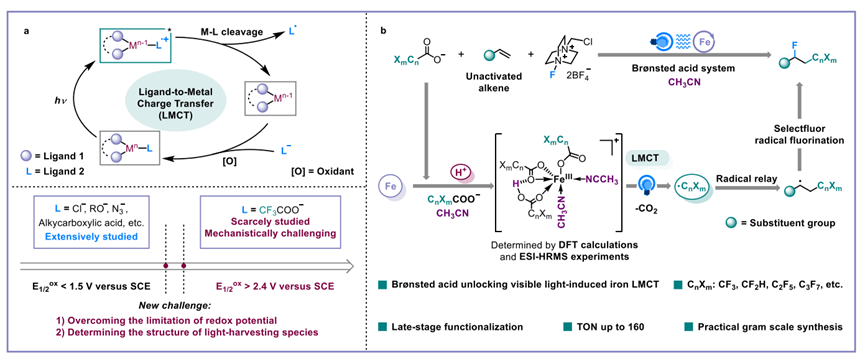
图1:光诱导金属催化的LMCT过程释放的自由基及其转化
研究出发点
为了开发一种通用的Brønsted酸解锁铁配体对金属电荷转移的方案,用于活化多卤烷基羧酸盐(CnXmCOO−)产生多卤烷基自由基。作者认为Brønsted酸和三氟乙酸盐(CF3COO−)的浓度可能对反应的影响较大,因此通过TFAA,异丙醇,二苯醚和乙腈来构建平衡体系,原位生成Brønsted酸和三氟乙酸盐,并通过氟谱和高分辨证明了该过程(图2a)。最终利用该平衡体系,使用Fe(acac)3作为金属催化剂,Selectfluor作为自由基氟化试剂,在蓝色LED灯照射下成功实现了非活化烯烃的氟三氟甲基化(图2b-i)。当从标准条件中去除二苯醚时,原料几乎全部消耗,并通过ESI-HRMS检测到胺化三氟甲基化和胺化氟化的副产物(8和9)(图2b-ii)。二苯醚可以是作为氧化还原缓冲剂,及时淬灭由Selectfluor产生的N自由基阳离子(10)(图2b-iii)。随后,相较于直接使用TFA(图2c-iii),或TFAA-二苯醚(图2c-ii)的反应条件,标准反应条件(图2c-i)下都具有更快的初始反应速率和更短的诱导期。随后作者通过合成的三氟乙酸铁来探究反应的机理过程,发现只有加入强Brønsted酸(TfOH)时有中等产率的目标产物,相对较弱的Brønsted酸会使产率大幅降低或没有目标产物生成。随后进行的UV-Vis测试,在Brønsted酸存在下,三氟乙酸铁(Fe(CF3COO)3)才会发生光解。随后作者又进行了开关灯实验排除了自由基链过程,以及铁催化剂和TFAA的动力学实验证明了初始反应速率会随着铁催化剂和CF3COO−的增加而提高。
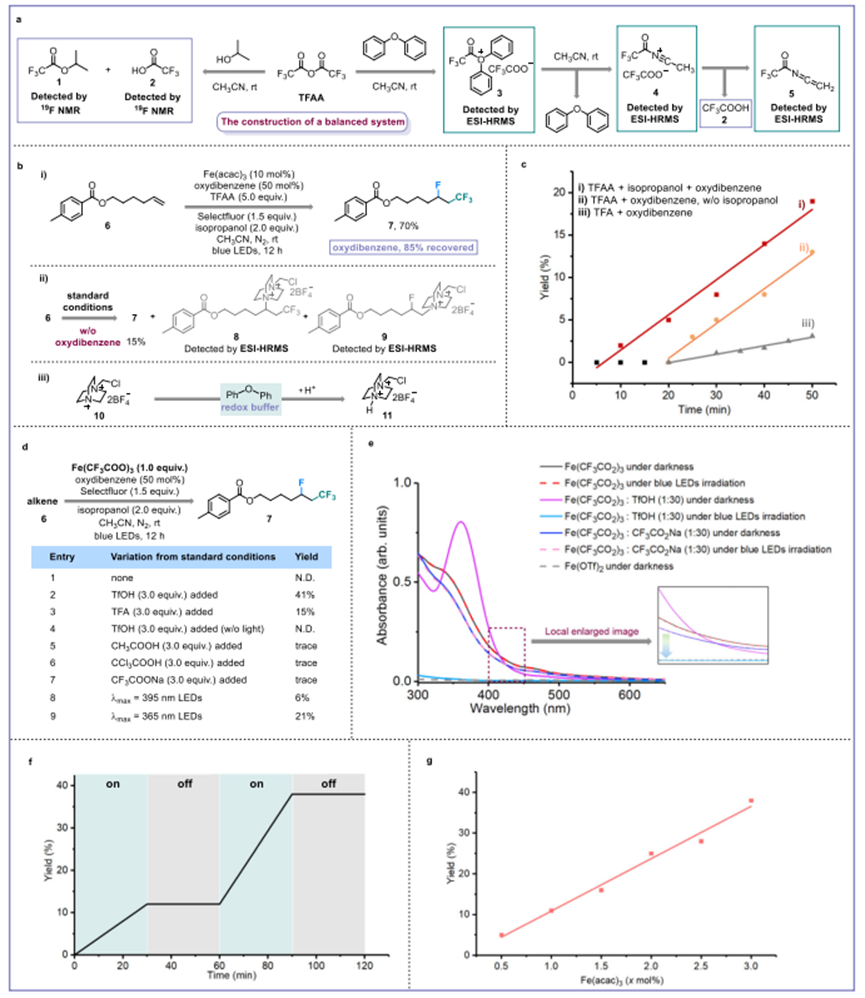
图2: Brønsted酸解锁铁催化LMCT的设计及其验证
在对溶剂的研究过程中,作者观察到只有当溶剂具有配位能力时(如CH3CN、EA和(CH3)3CCN,才能获得相应的氟三氟甲基化产物。而非配位溶剂(DCM,DCE)作为溶剂时未能产生CF3自由基(图3a)。因此考虑溶剂CH3CN是否作为配体参与了铁光学活性物种的组装(图3a,b)。为了确定铁光学活性物种的真实结构,作者进行了密度泛函理论(DFT)计算。Fe(CF3COO)3,H+和两个CH3CN分子分别通过氢键和配位效应原位组成光学活性物种12,在蓝光照射下通过LMCT过程释放CF3自由基,并通过ESI-HRMS实验进一步确定了12的存在。如果没有Brønsted酸的氢键效应,从物种12’释放CF3自由基的过程在热力学上变得不利。该方案的详细机制循环如图3d所示。在Brønsted酸、CF3COO−和CH3CN的存在下,原位生成的铁光学活性物种12,在蓝光照射下,通过LMCT过程释放CF3COO自由基13和Fe(II)中间体14。随后CF3COO自由基13释放CO2气体后,产生CF3自由基,其进一步被烯烃捕获形成自由基加合物15。15通过Selectfluor的自由基氟化提供了相应的的氟三氟甲基化产物16。生成的N自由基阳离子10可以通过氧化还原缓冲剂二苯醚淬灭,以避免产生相关的C-N成键的副产物。自由基阳离子17和10通过SET步骤再生Fe(III)物种,并通过DFT计算证明了该过程的合理性。
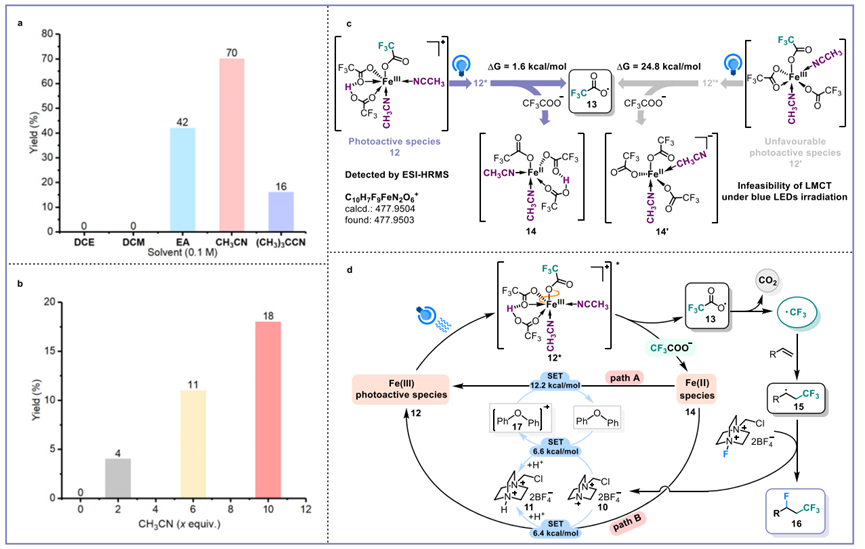
图3 铁光学活性物种的确认
随后对该反应体系进行了底物拓展,采用本方法可以制备各种具有高价值的烷基氟化物(图4)。许多含有苯甲酸基团的脂肪族末端烯烃都具有良好的耐受性,中等至良好的产率和单一的化学选择性(7和18-36)。磺酸盐连接的烯烃也是耐受的(37),即便Selectfluor的存在使该体系具有较强的氧化性,但是富电子的苯甲醚烯烃衍生物也能够得到相应的产物(38和39)。同时该体系还适用于具有高价值的三氮唑和邻苯二甲酰胺连接的末端烯烃,以提供了中等产率的氟三氟甲基化产物(40-42)。烯丙基苯衍生物和1-十六烯也是可行的(43和44)。除此之外,1,1二取代烯烃也能够成功的官能化,以此来丰富烷基氟化物的多样性(45)。
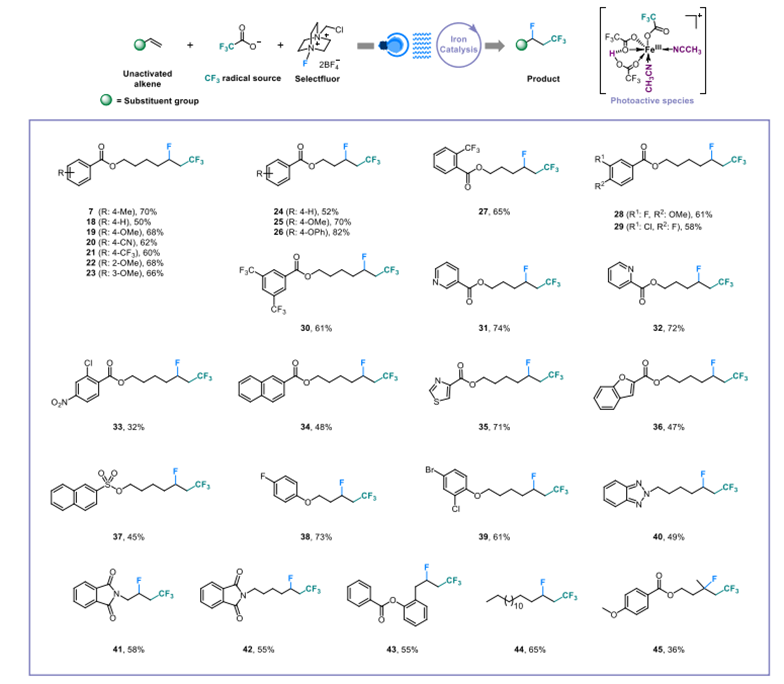
图4:未活化烯烃的底物范围
为了进一步展示该方案优异的合成相容性,将该体系可以成功应用于来自各种包含药物分子骨架的复杂烯烃(图5a)。包括生活中不可或缺的止痛药物,如酮洛芬、布洛芬和芬布芬,以中等至良好的收率实现了氟化三氟甲基化(46-48)。此外,杀菌剂尼泊金乙酯和抗炎剂伊索克酸的衍生物也可以表现出良好的耐受性(49和50)。另外沙利度胺衍生物也可以提供75%的收率(51)。在DL-薄荷醇(一种用于解毒的中药)中引入烯基,能够得到相应的氟三氟甲基化产物(52)。作者还将该方案扩展到关键药物中间体反式-4-(甲氧羰基)环己烷羧酸和二丙酮果糖的转化(53和54)。具有雌酮和糖精骨架的烯烃都能够以中等产率得到相应的产物(55和56)。值得注意的是,治疗痛风的药物苯溴马隆和丙磺舒的烯烃衍生物也可以得到氟三氟甲基的目标产物(57和58)。此外,乙酰水杨酸和氟比洛芬等解热镇痛药可以提供良好的产量(59-61)。同时克级实验和TON实验的成功(TON:160)也证明了该策略具有一定的应用潜力(5b)。
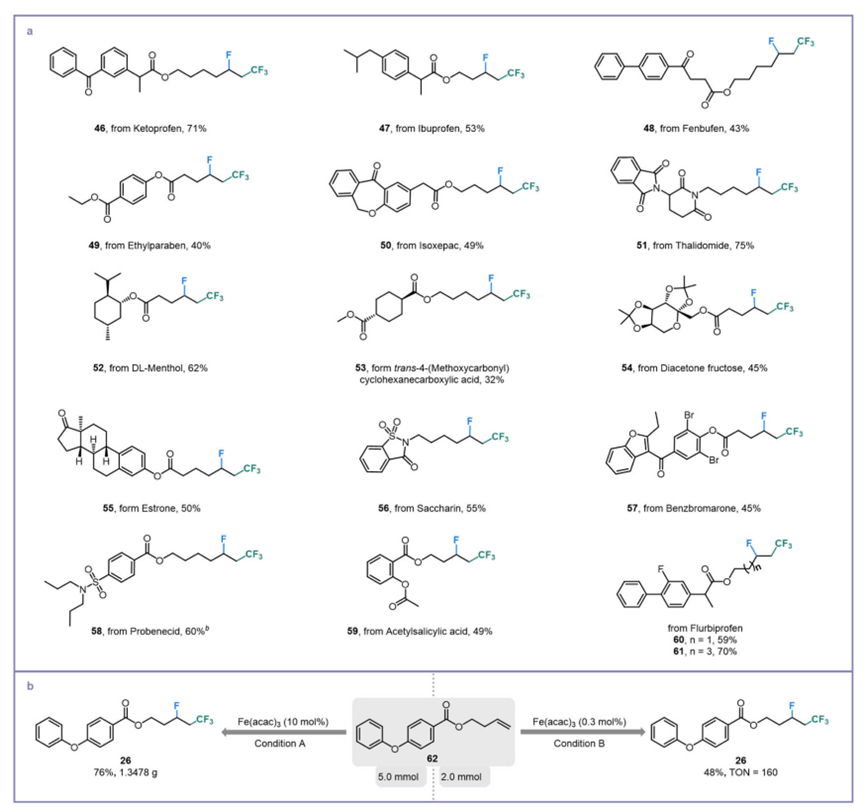
图5:后期功能化以及克级实验
除了烯烃的氟三氟甲基化外,Brønsted酸解锁铁LMCT平台还可以拓宽至发散合成,以解决一些具有挑战性的自由基转化问题,包括具有药物分子骨架的烯烃氟二氟甲基化(63、68、72、75和80)、氟氯二氟甲基化(64、69、73、76和81)、氟三氯甲基化(67、71、78和82)、氟二氯甲基化(70、74、77和84)、氟五氟乙基化(65)、氟氯四氟乙基化(79和83)和氟七氟丙基化(66)(图6)。
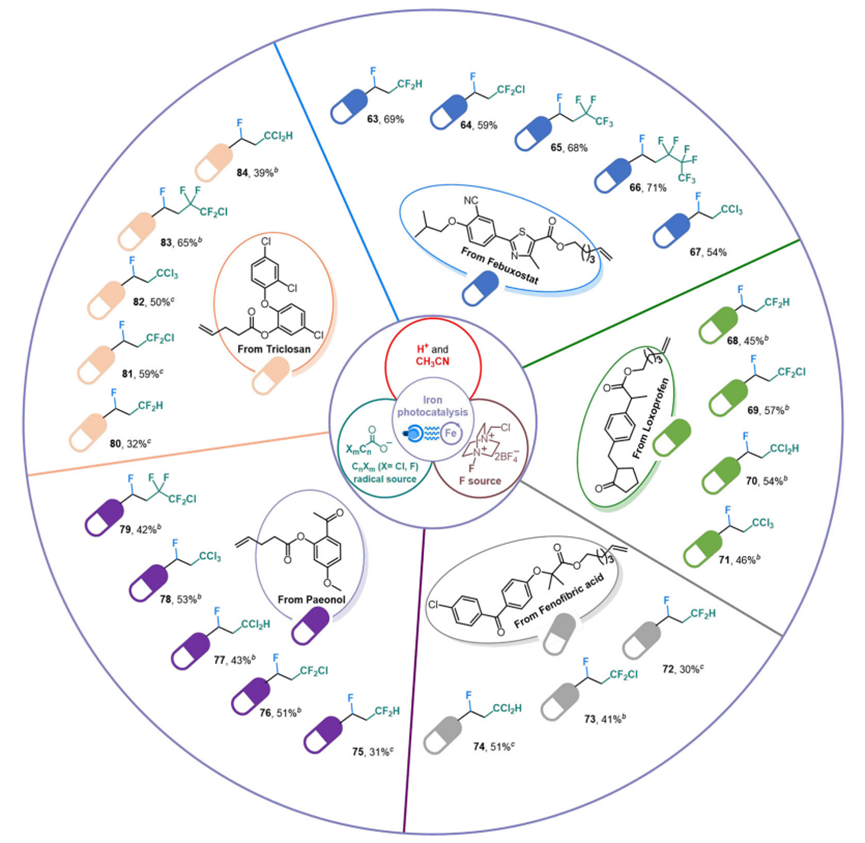
图6:合成应用
总结与展望
本文通过详细的机理研究,揭示了一种实用的Brønste酸解锁铁LMCT方案,用于各种惰性多卤烷基羧酸盐活化,以提供CnXm自由基,该方案可以应用于非活化烯烃的氟多卤烷基化。Brønsted酸的氢键效应和CH3CN溶剂的配位对于确保铁和CnXmCOO-的光学活性物种的有效组装非常重要。
文献信息
通讯作者:牛林彬直聘副研究员,李世俊副教授,蓝宇教授
电子邮箱:nlb@zzu.edu.cn, lishijunzong@zzu.edu.cn, lanyu@cqu.edu.cn
标题:Iron photocatalysis via Brønsted acid-unlocked ligand-to-metal charge transfer
第一作者:郑州大学硕士研究生蒋小渝
引文信息:Nat. Commun. 15, 6115 (2024).
DOI:https://doi.org/10.1038/s41467-024-50507-6
作者介绍
牛林彬,本科毕业于郑州大学,博士毕业于武汉大学(导师:雷爱文教授),现为郑州大学化学学院直聘副研究员。研究方向为基于3d金属的新型光催化体系的开发与应用,以通讯作者或第一作者在Nat. Commun., J. Am. Chem. Soc., ACS Catal., Chem. Soc. Rev.等国际期刊上发表论文数十篇,研究成果得到国内外同行的高度评价。
李世俊,副教授,主要从事理论计算化学研究,结合计算化学理论与方法,对催化反应过程中的结合位点与反应历程进行模型研究。2018年进入郑州大学化学学院工作以来,累计发表论文60余篇,其中包含一作与通讯论文20余篇,包含有JACS, Angew. Chem. In.Ed.等。目前主持国家自然科学基金一项。
蓝宇,郑州大学化学学院教授、副院长,博士生导师。2020年获批科技部中青年科技创新领军人才项目(万人领军),2018年获得国家自然科学基金优秀青年基金支持。同时,获2016年中国化学会青年化学奖,获2018年重庆市自然科学奖一等奖(第一完成人),获2019年ACP Lectureship Award,获2019年第十四届河南省青年科技奖,获2021年河南省教育厅优秀科技论文奖一等奖,获2022年河南省第五届自然科学学术奖-河南省自然科学优秀学术论文一等奖。2019年入选河南省优秀青年科技专家,2019年入选中国化学会“青年化学家元素周期表”,2020年入选河南省高层次人才,2020年入选中国化学会高级会员,2021年入选第十一批河南省优秀专家。目前担任中国化学会物理有机化学专业委员会委员、中国化学会理论化学青年委员会委员、中国化学会奖励推荐委员会委员、河南省化学会第十一届理事会常务理事、《有机化学》编委、《中国化学快报》高级编委等职务。长期从事催化反应机制及过程的研究,聚焦反应机制调控下的功能分子精准合成。近年来以通讯作者在Nature(1篇)、Nat. Chem.(3篇)、J. Am. Chem. Soc.(23篇)、Angew. Chem. Int. Ed.(31篇)、Nat. Commun.(13篇)、Chem(5篇)、CCS Chem.(4篇)等化学类顶级期刊上发表学术研究论文79篇,累计以通讯作者发表学术论文300余篇。近年来受邀在包括Acc. Chem. Res.(2篇)、Chem. Soc. Rev.(2篇)、Coor. Chem. Rev.(3篇)、Chem. Commun.(Feature Article 1篇)等期刊撰写十余篇专题综述总结相关领域或本团队的研究进展。于2021年受WILEY-VCH出版集团邀请独著专著一部(Lan, Y. Computational Methods in Organometallic Catalysis; Wiley-VCH: Hoboken, NJ, 2021.)。
评论
天玑智研

顶刊推荐

固态电池丨北理工黄佳琦教授、袁洪教授最新Adv Mater:本质安全不燃的固态金属锂电池
杨世杰
411 7

中山大学刘川/刘佰全&浙江大学狄大卫Advanced Materials:钙钛矿opto-DRAM开启屏内光学传感显示新篇章
刘佰全
245 6

电催化丨王得丽教授/刘旭坡、陈野副教授Angew:配体诱导晶格羟基活化实现高效电合成2,5-呋喃二甲酸
刘旭坡
371 6

AI丨麦吉尔大学Ding Lab课题组 Nat Commun: 通过基于深度生成模型和主动学习的半测序方法推进大规模单细胞研究
王靖韬
310 2

26.52%效率!重庆大学孙宽/关西大学郭昊轩Advanced Materials:多功能相变盐用于反式钙钛矿太阳能电池
陈沛冬
110 4