
厦门大学李剑锋/郑世胜/北大潘锋Nature Communication:通过拓扑引导采样和机器学习的多相催化活性相发现
第一作者:郑世胜、张希铭
通讯作者:郑世胜、潘锋、李剑锋
通讯单位:厦门大学、北京大学深圳研究生院
原文链接:https://doi.org/10.1038/s41467-025-57824-4
全文速览
多相催化中的活性相通常受到温度、pH、电极电位及环境物种的动态影响,其演化过程对于催化反应的性能至关重要。然而,传统的计算模拟在探索活性相的多样性时面临巨大的计算挑战。为此,本研究提出了一种基于拓扑数据分析的自动化活性相探索框架,通过拓扑不变性分析系统性地采样不同结构,并结合高效的机器学习力场,实现快速计算。该方法在两类代表性体系中得到了验证。首先,在氢吸附于Pd表面的研究中,本研究揭示了PdHx相的形成机制,发现氢的逐层渗透可引发“hex”重构,从而影响CO₂电还原的反应路径。其次,在Pt纳米团簇的氧化过程中,本研究发现氧的逐步嵌入使Pt团簇活性降低,揭示了氧还原反应(ORR)中Pt氧化态对催化性能的影响。两种体系的计算结果均与实验高度吻合,证明了该框架的准确性和通用性。本研究展示了拓扑引导采样结合机器学习在催化活性相探索中的巨大潜力。该方法不仅能够高效筛选复杂催化体系中的关键结构,还为精准调控催化性能提供了新思路,为未来高通量计算材料设计奠定了坚实基础。
背景介绍
在多相催化反应中,催化剂的活性相受到环境因素的显著影响,其结构与组成的动态变化直接决定了催化性能。传统上,研究活性相的形成与演化主要依赖实验观测和基于化学直觉的理论计算,但实验方法昂贵且难以覆盖广泛的工况,而基于密度泛函理论(DFT)的计算在探索复杂体系时计算成本极高,限制了对大规模原子构型的筛选。因此,如何高效、全面地探索催化剂的活性相,成为提升催化剂设计效率的重要课题。
近年来,机器学习力场(MLFF)凭借高效的计算能力成为研究催化体系的有力工具。然而,MLFF的构建依赖于充分的训练数据,因此开发一种能够自动化、高效采样活性相结构的策略至关重要。
研究出发点
1)本研究基于拓扑引导采样和机器学习力场(MLFF),系统研究了多相催化中的活性相演化机制,特别是不同环境条件下活性物种在催化剂表面、次表面及体相中的分布与作用。
2)在理论计算的指导下,构建了一种自动化活性相探索框架,利用拓扑数据分析(persistent homology)识别可能的活性位点,并结合机器学习力场进行高效能量计算,从而大规模筛选稳定构型。
3)为了验证该框架的有效性,分别选取了Pd-H和Pt-O体系作为研究对象,探讨了PdHx相的形成及其对CO₂电还原反应的影响,以及Pt团簇氧化对氧还原反应(ORR)活性的调控机制。
图文解析
基于拓扑引导采样的自动化活性相探索框架能够有效识别不同催化材料中的活性位点。通过PH-SA(persistent homology-based sampling)方法够全面捕捉催化剂表面、次表面及体相中的可能吸附和嵌入位点,并能够适用于周期性和无定形结构。进一步结合机器学习力场(MLFF),该框架能够实现大规模结构优化和能量计算,从而高效构建催化剂活性相的相图。整体框架包括四个核心步骤:1)利用拓扑方法识别材料中的活性位点;2)基于图论算法生成可能的催化剂构型并进行大规模采样;3)通过MLFF加速结构优化和能量计算;4)构建相图以分析不同外部条件对活性相的影响。该方法突破了传统依赖化学直觉的采样方式,能够全面、高效地探索催化剂的真实工作状态,为复杂非均相催化体系的设计提供了强有力的工具。
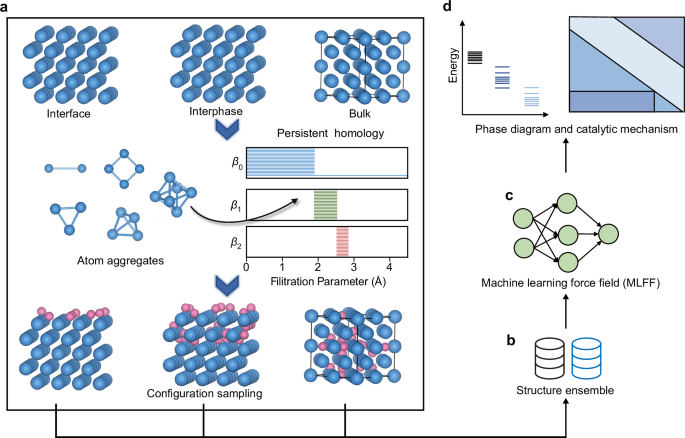
图1. 基于持续同源的采样算法(PH-SA)和主动活性相发现的整体框架概述
采用拓扑引导采样算法(PH-SA)系统分析了催化剂的潜在活性位点,并对其结构特征进行了详细表征。图2展示了PH-SA算法的核心流程,包括将催化剂结构分解为不同尺度的原子团簇,并利用持续同调分析(persistent homology)识别可能的吸附或嵌入位点。
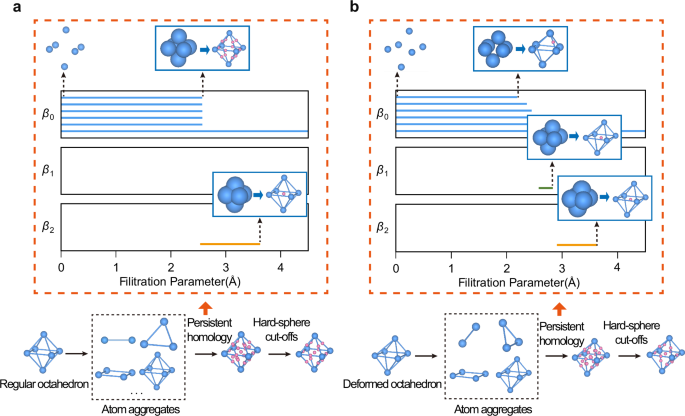
图2. 基于持续同源的采样算法 (PH-SA) 的图示
通过拓扑引导采样(PH-SA)与机器学习力场(MLFF)相结合的方法,系统研究了PdHx体系中氢的吸附行为,并揭示了Pd(100)表面及次表面氢的分布规律。计算结果表明,Pd表面和次表面存在大量可能的氢吸附/嵌入位点,整体构型空间极为丰富。MLFF的能量与力预测值与DFT计算结果高度一致,证明了该方法在高效探索大规模催化剂构型中的可靠性。
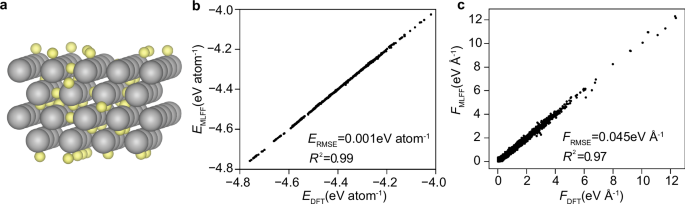
图3. 具有不同 H 浓度的 PdHx 系统
进一步基于MLFF优化50,000种PdHx构型,并计算不同氢浓度下的平均吸附能,发现PdH0.5具有最低的混合能,表明其最为稳定。此外,随着氢浓度的增加,Pd(100)表面从四配位吸附模式逐渐向三配位模式转变,最终形成“hex”重构结构,这一变化趋势在CO₂电还原反应(CO₂RR)条件下得到了实验验证。这一研究不仅揭示了Pd-H相互作用的微观机制,也为通过拓扑采样与机器学习加速催化剂设计提供了重要的理论依据。
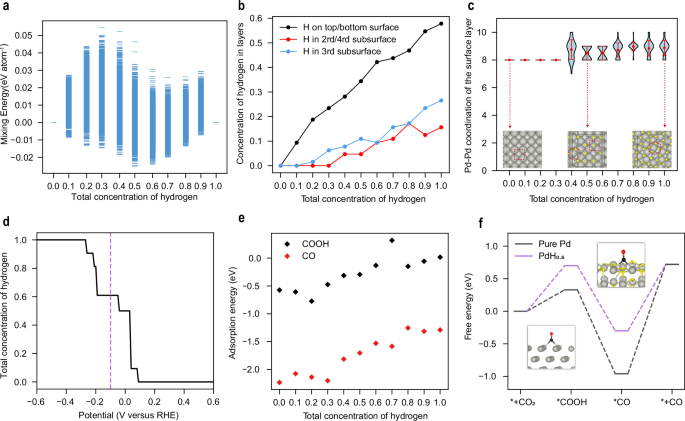
图4. 不同 H 浓度的 PdHx 系统的结果分析
选择二十面体 Pt55直径为 ~1 nm 的团簇作为模型来研究 Pt NP 的氧化。PH-SA应用于 Pt55确定了 392 个可能的氧吸附/插层位点。鉴于 Pt NP 的无定形性质,本研究列举了 10,000 种可能的 PtOx构型,通过 MLFF 计算评估它们的能量,并选择最低的 5% 作为后续梯度迭代的种子。在此过程中,使用持续同源性来确定更新的交互位点。该作有效地解释了 O 吸附/插层诱导的 Pt NPs 的变形,从而更真实地表示了 Pt NPs 在电化学条件下的逐渐氧化过程。
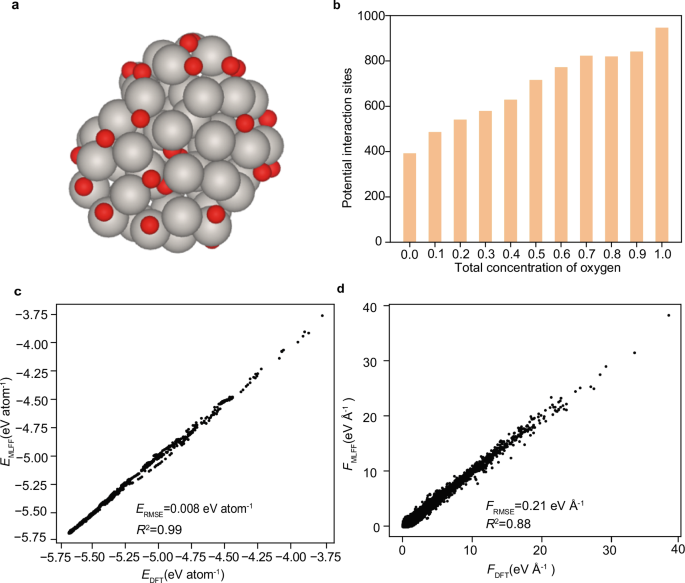
图5. 具有不同 O 浓度的 PtOx 系统
研究了氧浓度对Pt团簇氧吸附能的影响。随着氧浓度的增加,氧吸附能呈现持续增加的趋势,初期变化较为剧烈,随后趋于平稳。在较低氧浓度下,氧主要吸附在表面,而随着氧含量的增加,当O:Pd=0.4时,氧开始嵌入Pt粒子内部。内部氧原子主要集中在质心附近,避免了表面区域的O-O排斥力。粒子经历了显著的体积膨胀,Pt-O配位数显著增加,这一现象解释了氧浓度增加时吸附能趋于平稳的原因。Pt簇中出现了具有4-6个氧配位的Pt位点,类似于Pt3O4或PtO2的结构。由于高氧化态Pt通常会导致较差的氧还原反应性能,因此此类结构可能会降低催化活性。通过Pourbaix图分析,本研究发现,在典型的酸性氧还原反应条件下,Pt团簇在0.6 V时完全结合氧,催化活性因此下降,这与实验结果相符。
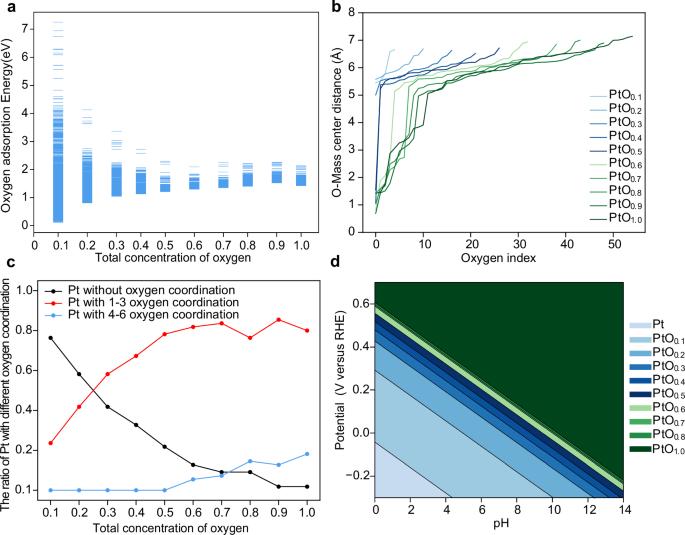
图6. 具有不同 O 浓度的 PtOx 体系结果分析
总结与展望
本研究的主要目的是证明持久同源性算法对任意形态材料的结构采样的可行性。平板模型用于说明晶格固定的情形,主要适用于多相催化领域的理论模拟。此外,簇模型用于演示材料结构发生膨胀和变形的情况。选择还原环境下的氢吸附和氧化环境下的氧吸附作为模型过程。我们展示的两种催化剂结构和反应过程都具有代表性,为该方法的普遍适用性提供了有力的证据。尽管所采用的模型中的原子数和涉及的元素数保持相对较小且简单,但是在探索大规模系统和多物种相互作用系统,例如 CO2 电还原中 CuOx 上的 CO 吸附相图 和电化学储能中 SiOx 的锂存储过程,这两个在各自领域中重要且持续存在争议的问题,也完全可以通过利用机器学习力场 (MLFF) 的力量来实现。对于更复杂的多元素系统和动力学分析,主动学习可以与本研究的采样算法相结合,以动态构建高精度力场。
总之,本研究提出了一个基于拓扑的自动活性相探索框架,支持全面的构型采样并促进高效计算。该框架的核心是一种采样算法 PH-SA,它将材料结构视为点云,并采用持久同源性分析,通过自下而上的方法辨别潜在的吸附/嵌入位点。然后通过MLFF,以实现采样构型的快速结构优化。基于能量信息,构建了 Pourbaix 相图来描述活性相对不同外部环境条件的响应。阐明了平板模型下 Pd 氢化物的形成和电化学条件下Pt团簇的氧化,并且在材料重建和催化反应活性调节方面与实验观察结果表现出极好的一致性。本研究算法可以轻松推广到各种感兴趣的结构,从而开辟了在实际条件下实现自动活性相分析的道路。
课题组介绍
李剑锋教授课题组主页:https://jfli.xmu.edu.cn
原文信息
Zheng, S., Zhang, XM., Liu, HS. et al. Active phase discovery in heterogeneous catalysis via topology-guided sampling and machine learning. Nat Commun 16, 2542 (2025).
评论
天玑智研

顶刊推荐

中山大学刘川/刘佰全&浙江大学狄大卫Advanced Materials:钙钛矿opto-DRAM开启屏内光学传感显示新篇章
刘佰全
245 6

26.52%效率!重庆大学孙宽/关西大学郭昊轩Advanced Materials:多功能相变盐用于反式钙钛矿太阳能电池
陈沛冬
110 4

电催化丨王得丽教授/刘旭坡、陈野副教授Angew:配体诱导晶格羟基活化实现高效电合成2,5-呋喃二甲酸
刘旭坡
371 6

AI丨麦吉尔大学Ding Lab课题组 Nat Commun: 通过基于深度生成模型和主动学习的半测序方法推进大规模单细胞研究
王靖韬
310 2

固态电池丨北理工黄佳琦教授、袁洪教授最新Adv Mater:本质安全不燃的固态金属锂电池
杨世杰
411 7